4.薬理学的知識
1
オピオイド
1.オピオイドとは何か-薬理学的特徴
❶ オピオイドとは
オピオイド(opioid)とは,麻薬性鎮痛薬やその関連合成鎮痛薬などのアルカロイドおよびモルヒネ様活性を有する内因性または合成ペプチド類の総称である。
紀元前よりケシ未熟果から採取されたアヘン(opium)が鎮痛薬として用いられ,19 世紀初頭には,その主成分としてモルヒネが初のアルカロイドとして単離された。1970 年代には,オピオイドの作用点として受容体が存在することが証明され,初めて薬物受容体の概念として導入された。その後,内因性モルヒネ様物質の探索が行われ,エンケファリン,エンドルフィン,ダイノルフィン,最近ではエンドモルフィンなどが単離・同定された。1990 年代には,μ,δおよびκオピオイド受容体の遺伝子が単離精製(クローニング)され,その構造や機能が分子レベルから明らかにされている。
❷ オピオイド受容体の構造と情報伝達(図1)
μ,δおよびκオピオイド受容体は,すべてGTP 結合蛋白質(G 蛋白質)*1 と共役する7 回膜貫通型受容体(GPCR)である。これらオピオイド受容体タイプ間の相同性は高く(全体で約60%),特に細胞膜貫通領域では非常に高い。いずれの受容体も基本的にGi/o 蛋白質*2 と関連しており,オピオイド受容体活性化により,さまざまな細胞内情報伝達系が影響を受けることにより,神経伝達物質の遊離や神経細胞体の興奮性が低下するために神経細胞の活動が抑制される(図1)。
一方,近年,モルヒネによる鎮痛効果発現における興奮性神経伝達の関与も示され,下行性抑制系*3 の直接的活性化や,細胞内情報伝達系を活性化することで鎮痛効果を発現していることも明らかにされている(図1)。
モルヒネ,オキシコドン,フェンタニル,トラマドール(正確には代謝産物のモノ-O-脱メチル体,以下M1)は,すべてμオピオイド受容体に対する親和性が高いものの,それぞれの薬物間において,認められる薬理作用に違いがあることが知られている(Ⅱ-4-1-6 各オピオイドの薬理学的特徴の項参照)。これらの薬物間における薬理作用の違いに関しては,さまざまな見解がなされており,μオピオイド受容体はμ1 およびμ2 受容体,δオピオイド受容体はδ1 およびδ2 受容体,κオピオイド受容体はκ1,κ2,κ3 受容体などのサブタイプの存在が提唱されてきた。しかし,μ,δおよびκオピオイド受容体をコードする遺伝子はそれぞれ1 種類しか存在しないため,スプライスバリアント*4 依存性サブタイプやオピオイド受容体の多量体化*5 に対する修飾の差異,あるいはオピオイド受容体に対する立体構造変形に基づいたリガンド*6 依存性サブタイプなどの新しい仮説(ligand biased efficacy 仮説*7)が提唱されている。
図1 オピオイドリガンドとオピオイド受容体を介した細胞内情報伝達系
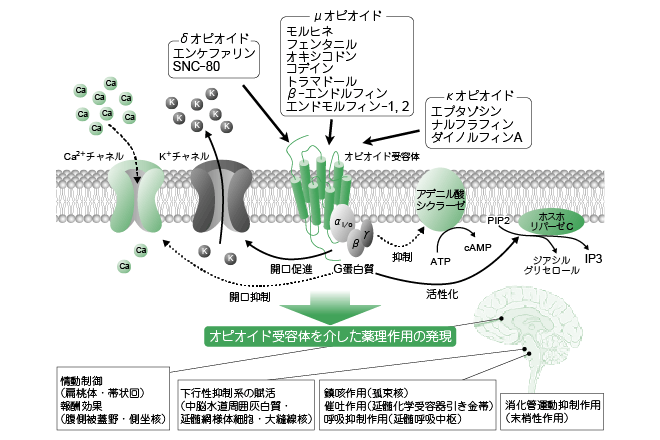
オピオイド受容体の細胞内情報伝達系はμ,δおよびκオピオイド受容体の間に大きな差は存在しないため,すべてのオピオイド受容体の細胞内情報伝達をまとめて記載した。なお,オピオイド受容体はすべて7 回膜貫通型のG 蛋白質共役型受容体であり,その細胞内情報伝達系はG 蛋白質を介して進行する。図中のPIP2 はホスファチジルイノシトール二リン酸を,IP3 はイノシトール三リン酸を示す。また,各脳部位でのオピオイドによる薬理作用を図下にまとめた。
*:1:GTP 結合蛋白質(G 蛋白質)
GTP アーゼに属するグアニンヌクレオチド結合蛋白質の略称。膜受容体関連ヘテロ三量体G 蛋白質と低分子量G蛋白質があるが,ここでは前者の三量体G 蛋白質を指す。三量体G 蛋白質はα,βおよびγサブユニットからなり,G 蛋白質共役型受容体が刺激されるとαサブユニットに結合しているGDP とGTP の交換反応が起こり,GTP 結合型αサブユニットとβγサブユニットに解離する。これらのサブユニットは,それらの標的蛋白質・酵素を活性化し,シグナルを下流へと伝達する。
*2:Gi/o 蛋白質
三量体G 蛋白質はαサブユニットの機能および遺伝子の相違から,Gs,Gi,Go,Gq,Gt,Golf などのサブファミリーに分類されている。Gi はアデニル酸シクラーゼを抑制し,Go は神経組織に多く発現している。また,Gi/o 蛋白質から解離したβγ サブユニットは,K+チャネルの開口促進,Ca2+チャネルの開口抑制といった細胞内応答を引き起こす。
*3:下行性抑制系
脳から脊髄を下行し,痛覚情報の伝達を抑制する系。脳から脊髄へ神経伝達物質のノルアドレナリンとセロトニンが放出されて抑制する。
*4:スプライスバリアント
RNA 前駆体中のイントロンを除去し,前後のエクソンを再結合する行程で生じる多様なmRNA により生成される蛋白質群。
*5:受容体の多量体化
細胞膜に存在する受容体は,1 分子によっても,細胞外の刺激を受容し,その情報を細胞内へ伝達することが可能であるが,複数の分子が会合(多量体化)することで,異なった細胞内情報伝達分子が活性化されるため,多彩な情報伝達が可能になっている。
*6:リガンド
受容体や酵素に結合し,生物活性を引き起こす物質。酵素に対する基質,補酵素,薬物(受容体作動薬や遮断薬),ホルモン,サイトカイン,神経伝達物質など。
*7:ligand biased efficacy 仮説
薬物(リガンド)の結合する受容体が同一であっても,リガンドと受容体が形成する複合体の立体構造が異なるために,活性化される細胞内応答がリガンドに依存して異なるという仮説。
❸ オピオイド受容体を介した薬理作用(図1,表1)
モルヒネ,オキシコドン,フェンタニル,トラマドールなど多くのオピオイドによる鎮痛作用は,主にμオピオイド受容体を介して発現する。μオピオイド受容体を介した鎮痛作用は,脊髄における感覚神経による痛覚伝達の抑制や視床や大脳皮質知覚領域などの脳内痛覚情報伝導経路の興奮抑制といった上行性痛覚情報伝達の抑制に加え,中脳水道周囲灰白質,延髄網様体細胞および大縫線核に作用し,延髄-脊髄下行性ノルアドレナリンおよびセロトニン神経からなる下行性抑制系の賦活化などによる。また,オピオイド受容体は扁桃体や帯状回,腹側被蓋野,側坐核などの部位に高密度に存在していることから,情動制御にも深く関わっている。さらに,その他の中枢神経系作用として呼吸抑制作用(延髄呼吸中枢の直接抑制作用),鎮咳作用(孤束核咳中枢への知覚入力抑制),催吐作用〔延髄化学受容器引き金帯(chemoreceptor trigger zone;CTZ)への直接作用〕などが,末梢神経系への作用として消化管運動抑制作用(腸管膜神経叢でアセチルコリン遊離抑制)などが知られている。
δおよびκオピオイド受容体の活性化によっても,μオピオイド受容体の活性化と同様に鎮痛作用が認められる。しかし,μオピオイド受容体の活性化は多幸感(報酬効果*1)が生じるのに対して,κオピオイド受容体では嫌悪感を引き起こし(中脳辺縁ドパミン神経前終末抑制によるドパミン遊離抑制),モルヒネなどによる精神依存*2を抑制する。また,δおよびκオピオイド受容体の活性化による呼吸抑制作用は,μオピオイド受容体によるものと比べ弱い。
| 受容体タイプ | μオピオイド受容体 | δオピオイド受容体 | κオピオイド受容体 |
|---|---|---|---|
薬理作用 鎮痛作用 |
|
|
|
| 細胞内情報伝達 | cAMP 産生↓・Ca2+ チャネル↓・K+チャ ネル↑(Gi/oα依存的) PLC 活性化・PKC 活 性化(Gβγ依存的) |
cAMP 産生↓・Ca2+ チャネル↓・K+チャ ネル↑(Gi/oα依存的) PLC 活性化・PKC 活 性化(Gβγ依存的) |
cAMP 産生↓・Ca2+ チャネル↓・K+チャ ネル↑(Gi/oα依存的) |
| 主な発現部位 | 大脳皮質,線条体,視 床,視床下部,中脳, 橋—延髄(青斑核,孤束 核),脊髄,一次感覚神 経など |
大脳皮質,線条体,側 坐核,中脳など |
線条体,側坐核,視床, 視床下部,中脳,橋—延 髄(青斑核,孤束核), 脊髄など |
(大澤匡弘,中川貴之,成田 年)
*:1:報酬効果
脳内の報酬系(ドパミン神経系)が,欲求が満たされた時や報酬を得ることを期待して行動している時に活性化し,快の感覚(多幸感,陶酔感など)を与える効果。
*2:精神依存
次のうちいずれか1 つを含む行動によって特徴づけられる一次性の慢性神経生物学的疾患。①自己制御できずに薬物を使用する,②症状(痛み)がないにもかかわらず強迫的に薬物を使用する,③有害な影響があるにもかかわらず持続して使用する,④薬物に対する強度の欲求がある。参照。
2.国内で利用可能なオピオイドとその特徴
❶ 製剤の特徴
2014 年5 月現在,日本国内でがん疼痛に対して利用可能なオピオイド製剤の一覧を表2 に示す。
(栗山俊之,余宮きのみ)
| 一般名 | 商品名 | 剤形・規格 ・濃度 |
投与経路 (適応内) |
投与 間隔 |
放出 機構 |
製剤 としての Tmax*1 (h) (mean±SD) |
製剤 としての 半減期 (h) (mean±SD) |
特 徴 |
|---|---|---|---|---|---|---|---|---|
モルヒネ |
カディアン® |
カプセル: 20 mg・30 mg・ 60 mg スティック粒: 30 mg・60 mg・ 120 mg |
経口 |
24 |
徐放性 |
7.3±0.8 |
9.2±0.9 |
pH 依存型の放出制御膜でコーティングされた直径1.0~1.7 mm の徐放性顆粒がカプセルまたはスティックに充填されている。 |
ピーガード® |
錠: 20 mg・30 mg・ 60 mg・120 mg |
経口 |
24 |
徐放性 |
6.3±4.1 |
21.6±5.9 |
モルヒネ硫酸塩に,放出制御膜として水溶性微粒子を分散させた水不溶性高分子がコーティングされている。消化管内で水溶性微粒子が速やかに溶解して多数の細孔を形成し,pH 非依存的に徐放性を示す。高脂肪食食後に投与するとCmax*2 およびAUC*3 が減少,Tmaxが遅延するが,食前60 分投与であれば食事の影響は無視できるため,食間投与とされている。 | |
MSコンチン® |
錠: 10 mg・30 mg・ 60 mg |
経口 |
12 |
徐放性 |
2.7±0.8 |
2.58± |
高級アルコールをコーティングしたモルヒネ粒子を圧縮した構造で,腸管内の水分により徐々 に溶解される。 |
|
MS ツワイスロン® |
カプセル: 10 mg・30 mg・ 60 mg |
経口 |
12 |
徐放性 |
1.9±1.3 |
ND |
直径0.6~1 mm の徐放性顆粒をカプセルに充填した製剤で,腸管内の水分により徐々に製剤中のモルヒネが溶解する。 | |
モルペス® |
細粒: 2% (10 mg/0.5 g/包,バラ) 6% (30 mg/0.5 g/包,バラ) |
経口 |
12 |
徐放性 |
2.4~2.8 |
6.9~8.7 |
モルヒネを含む粒子に徐放性皮膜をコーティングし,その上から甘味料をコーティングした構造で,直径約0.5 mm の細粒である。経管投与可。 | |
モルヒネ |
モルヒネ塩酸塩 |
末・錠: 10 mg |
経口 |
4 時間毎 |
速放 |
0.5~1.3 |
2.0~3.0 |
定期投与またはレスキュー薬として使用する。 |
オプソ® |
内服液: 5 mg/2.5 mL/包 10 mg/5 mL/包 |
経口 |
4 時間毎 |
速放性 |
0.5±0.2 |
2.9±1.1 |
モルヒネ経口投与開始時の用量調節および用量調節後の疼痛治療に使用でき,また,オピオイド徐放性製剤投与中のレスキュー薬としても使用する。 | |
パシーフ® |
カプセル: 30 mg・60 mg・ 120 mg |
経口 |
24 |
徐放性 |
速放部: |
11.3~ |
速放性細粒と徐放性細粒がカプセルに充填され,1 日1 回投与で投与後早期から24 時間安定した鎮痛効果を維持できるように設計された製剤である。 | |
アンペック® |
坐剤: 10 mg・20 mg・ 30 mg |
直腸内 |
6~12 時間毎 |
— |
1.3~1.5 |
4.2~6.0 |
吸収が速やかで,投与後約8 時間まで有効血中濃度が保たれる。 | |
モルヒネ |
注: (モルヒネ,アンペック®) (プレペノン®) |
(モルヒネ,アンペック®)皮下静脈内硬膜外クモ膜下 (プレペノン®)皮下静脈内 |
単回 |
— |
静脈内: |
静脈内: |
プレペノン® はプレフィルドシリンジであり,注射剤調製や投与の簡便性・安全性を向上させた製剤である。輸液剤に配合して投与するか,シリンジポンプまたは携帯型ディスポーザブル注入ポンプを用いて投与する。 | |
オキシコドン |
オキシコンチン® |
錠: 5 mg・10 mg・ 20 mg・40 mg |
経口 |
12 |
徐放性 |
4.0±2.5 |
9.2±2.6 |
アクリル酸系高分子膜と高級アルコール膜の二重構造で,腸管内の水分が浸透し,オキシコドンが徐々に小腸内へ放出される。マトリックス基剤(抜け殻)が糞便中に排泄される場合があるが,成分はすでに吸収されているため,臨床上問題はない。 |
オキノーム® |
散(0.5%): 2.5 mg/0.5 g/包 5 mg/1 g/包 10 mg/1 g/包 20 mg/1 g/包 |
経口 |
6 時間毎 |
速放性 |
1.7~1.9 |
4.5~6.0 |
オキシコドン経口製剤を用いる際の用量調節や,突出痛へのレスキュー薬として使用する。 | |
オキファスト® |
注: 10 mg/1 mL/A 50 mg/5 mL/A |
静脈内 |
単回 ・持続 |
— |
急速単回 |
持続静注 |
— |
|
フェンタ |
デュロテップ® MT |
貼付剤: 2.1 mg(12.5μg/h) 4.2 mg(25μg/h) 8.4 mg(50μg/h) 12.6 mg(75μg/h) 16.8 mg(100μg/h) |
経皮 |
72 時間毎 |
徐放性 |
30~36 |
21~23 |
マトリックスタイプの経皮吸収型製剤である。他のオピオイド鎮痛薬から切り替えて使用する。含量が異なる5 製剤(2.1 mg,4.2 mg,8.4 mg,12.6 mg,16.8 mg があり,単位面積あたりの放出速度はいずれも同一である。 |
ワンデュロ® |
貼付剤: 0.84 mg(0.3 mg/日) 1.7 mg(0.6 mg/日) 3.4 mg(1.2 mg/日) 5 mg(1.8 mg/日) 6.7 mg(2.4 mg/日) |
経皮 |
24 時間毎 |
徐放性 |
18~26 |
20.0~22.4 |
72 時間毎の製剤と薬物動態が大きく変わらない。 | |
フェントス® |
貼付剤: 1 mg・2 mg・4 mg・6 mg・8 mg |
経皮 |
24 時間毎 |
徐放性 |
20.1±6.1 |
25.7~31.3 |
— |
|
イーフェン® |
口腔粘膜吸収剤 (バッカル錠): 50μg・100μg 200μg・400μg 600μg・800μg |
経口腔粘膜 |
1 回の突出痛に対して30分以上あけて1 回のみ追加可能 |
速放性 |
0.59~0.67 |
3.37~ |
上大臼歯の歯茎と頬との間に挟みこむようにおいて,溶解させる。定期的な強オピオイドの投与を受けている患者を対象とする。原則,モルヒネ経口換算30㎎/日以上の投与を受けている患者を対象とする。それ未満の患者では慎重に適応を検討する。50 または100μg から開始する。1 回800μg 使用しても効果が不十分ない場合は他の方法への変更を検討する。 | |
アブストラル® |
口腔粘膜吸収剤 (舌下錠): 100μg・200μg・ 400μg |
経口腔粘膜 |
1 回の突出痛に対して30分以上あけて1 回のみ追加可能 |
速放性 |
0.5~1.0 |
5.02~13.5 |
舌下に溶かして口腔粘膜より吸収させる。定期的な強オピオイドの投与を受けている患者を対象とする。原則,モルヒネ経口換算60㎎/日以上の投与を受けている患者を対象とする。それ未満の患者では慎重に適応を検討する。定期投与量にかかわらず,100μg から開始する。1 回800μg 使用しても効果が不十分な場合は他の方法への変更を検討する。 | |
フェンタニル® |
注: 0.1 mg/2 mL/A 0.25 mg/5 mL/A 0.5 mg/10 mL/A |
静脈内 硬膜外 クモ膜下 |
静・硬: クモ膜下: |
— |
静脈内: 硬膜外: |
静脈内: |
— |
|
ペチジン |
オピスタン® |
末 | 経口 |
8 |
速放性 |
2.0 |
3.5 |
— |
オピスタ-ン® |
注: 35 mg/1 mL/A 50 mg/1 mL/A |
皮下 |
3~4 時間毎 |
— |
筋肉内: |
筋肉内: |
||
| コデイン | コデインリン酸塩 |
散: 10 mg/g(1%) 100 mg/g(10%) 錠: 5 mg・20 mg |
経口 |
4~6 時間毎 |
速放性 |
0.8±0.2 |
2.2±0.2 |
コデインは体内でモルヒネに代謝されることにより鎮痛効果を発揮すると考えられている。 |
| ジヒドロコデイン | ジヒドロコデインリン酸塩 |
末・散: 10 mg/g(1%) 100 mg/g(10%) |
経口 |
4~6 時間毎 |
速放性 |
1.6~1.8 |
3.3~3.7 |
コデインに比べて鎮痛作用はほぼ同等。 |
トラマドール |
トラマール® |
カプセル: 25 mg・50 mg |
経口 |
4~6 時間毎 |
速放性 |
トラマドール: |
トラマドール: |
肝障害・腎障害患者ではCmax,AUC0~∞,T1/2が延長する。 |
トラマール® |
注: 100 mg/2 mL |
筋肉内 |
4~5 時間毎 |
— |
ND |
ND |
オピオイド作用およびモノアミン増強作用により鎮痛効果を示す。CYP2D6 によって代謝されるM1 がμオピオイド受容体の親和性が高い。モノアミン再取り込み阻害作用はM1 よりトラマドールのほうが高い。 | |
ブプレノルフィン |
レペタン® |
坐剤: 0.2 mg・0.4 mg |
直腸内 |
8~12 時間毎 |
— |
1.0~2.0 |
ND |
麻薬拮抗性鎮痛薬*4 |
| 注: 0.2 mg/1 mL/A 0.3 mg/1.5 mL/A |
筋肉内 |
6~8 時間毎 |
— |
<0.08 |
2~3 |
|||
| ペンタゾ シン |
ソセゴン® |
錠: 25 mg |
経口 |
3~5 時間毎 |
速放性 |
2.0 |
1.6~3.2 |
麻薬拮抗性鎮痛薬 錠剤には,不適切な使用法を防止するために麻薬拮抗薬であるナロキソン塩酸塩が添加されている。 |
| 注: 15 mg/1 mL/A 30 mg/1 mL/A |
皮下 |
3~4 時間毎 |
— |
筋注: |
筋注: |
|||
| エプタゾシン | セダペイン® |
注: 15 mg/1 mL/A |
皮下 |
単回 |
— |
皮下・筋 |
皮下・筋 |
麻薬拮抗性鎮痛薬 |
| メサドン | メサペイン® |
錠: 5 mg・10 mg |
経口 |
8 時間毎 |
速放性 |
4.9±2.1 |
37.2±4.6 |
あるオピオイドに対する耐性を有していても,交差耐性が不完全な場合がある。換算比も一定したものがなく,過量投与に十分な注意が必要である。 |
| タペンタ ドール |
タペンタ® |
錠: 25 mg・50 mg・ 100 mg |
経口 |
12 時間毎 |
徐放性 |
5 |
5~6 |
不正使用防止を目的にポリエチレンオキサイドが使用された錠剤(TRF)で,ハンマーを使用しても壊れない構造になっている。 |
- *1:
- Tmax(maximum drug concentration time);最高血中濃度到達時間。薬物投与後,血中濃度が最大〔最高血中濃度(Cmax)〕に到達するまでの時間。
- *2:
- Cmax(maximum drug concentration);最高(最大)血中濃度。薬物投与後の血中濃度の最大値。
- *3:
- AUC(area under the drug concentration time curve);薬物血中濃度(時間)曲線下面積。薬物血中濃度を経時的に表した曲線グラフと時間軸(横軸)に囲まれた部分の面積。血中に取り込まれた薬の量(吸収率)の指標として用いる。
- *4:
- 麻薬拮抗性鎮痛薬;オピオイド作動薬が存在しない状況では作動薬として作用するが,オピオイド作動薬の存在下ではその作用に拮抗する作用をもつ鎮痛薬。
3.投与経路の変更
オピオイドの基本的な投与経路は経口だが,口内炎,嚥下困難,消化管閉塞,悪心・嘔吐などの原因から経口投与が継続できず,投与経路の変更が必要となる場合がある。代替経路としては直腸内投与,経皮投与,皮下・静脈内投与がある。注射の場合には一般的に持続投与が行われる。それぞれ使用できる薬物の種類,剤形に限りがあり,また投与経路による特徴も異なるので個々の患者にあわせて選択する。
❶ 経口投与
侵襲がなく,簡便で経済的であり,オピオイド投与では基本の投与経路とされる。内服した薬剤は腸管から吸収される際,腸管の酵素によってある程度代謝され,さらに肝臓での初回通過効果(肝初回通過効果*1)を受ける。そのために他の経路と比較すると投与量は多く必要で,モルヒネでは代謝産物〔モルヒネ-6-グルクロニド (M6G)*2,モルヒネ-3-グルクロニド(M3G)*3〕が多くなる。
口内炎,嚥下障害,消化管閉塞,悪心・嘔吐,せん妄などで投与継続が困難な場合は他の投与経路に変更する。
❷ 直腸内投与
投与は比較的簡便で,吸収も速やかであるが,投与に不快感を伴うため,長期的な使用は適さないことがある。
直腸炎,下痢,肛門・直腸に創部が存在する場合,重度の血小板減少・白血球減少時は投与を避ける。
人工肛門を造設している患者の場合,人工肛門からの投与は,その生体内利用率にばらつきがあると報告されており,長期的な使用は推奨されない。静脈叢が乏しいため吸収が悪く不安定で,薬剤が便と混じりやすく,排出の調節も困難なことなどが理由と考えられている。
❸ 経皮投与
24 時間・72 時間作用が持続するフェンタニル貼付剤が使用されている。この製剤での効果の発現は貼付開始後12~14 時間後であり,貼付中止後(剝離後)16~24 時間は鎮痛効果が持続するので,投与開始時間や中止時間に注意する。
迅速な投与量の変更が難しいため,原則として疼痛コントロールの安定している場合に使用する。突出痛に対しては他の投与経路でのオピオイド投与が必要となる。
貼付部位の皮膚の状態が悪い場合,発汗が多い場合は,吸収が安定しないため投与を避ける。また,貼付部位の温度上昇でフェンタニルの放出が増すため,発熱している患者や貼付部位の加温に注意する。
*:1:肝初回通過効果
経口投与した薬物は小腸で吸収され,肝臓を経て全身を循環するが,この時,肝臓に存在する多くの酵素によって薬物が代謝されること。経口剤は肝初回通過効果が大きい。
*2:モルヒネ-6-グルクロニド(M6G)
モルヒネの代謝産物の一つ。強力な鎮痛作用を有する。脳移行性がモルヒネよりも低く,ゆっくりと血液脳関門を通過するために作用持続時間が長い。
*3:モルヒネ-3-グルクロニド(M3G)
モルヒネが肝臓で代謝されて生じる産物の一つ。鎮痛活性はないが,神経毒性を有しているとの報告もある。
*4:レスキュー薬
疼痛時に臨時に追加する臨時追加投与薬。
❹ 持続皮下注
持続静注と比べて侵襲が少なく,安全で簡便な投与経路である。投与量の変更が迅速に行えるので,疼痛コントロールの不安定な場合や急速な用量の調整を必要とする場合に良い適応となる。皮下への投与速度の上限は一般的に1 mL/h とされている。レスキュー薬*4 として早送りした場合にも,痛みを生じない流量での使用を考慮し,皮下組織に刺激(痛みや壊死など)がある薬剤は避ける。
❺ 持続静注
確実・迅速な効果(最大効果は5~15 分)が得られる。他の経路では困難な大量のオピオイド投与も可能である。
持続皮下注ができない場合(針の刺入部に膿瘍,発赤,硬結ができる),凝固能の障害がある場合,すでに静脈ラインがある場合に適応となる。。
❻ 筋肉内投与
吸収が不安定で,投与の際に痛みが強いため使用しない。皮下投与,持続皮下注・持続静注を用いる。
❼ 経口腔粘膜投与
フェンタニル口腔粘膜吸収剤が使用されている。本剤は突出痛に対するレスキュー薬として用いられる。経口投与に比べて吸収が速やかなのが特徴である。フェンタニルは経口投与を行うと生体内利用率*1 が低下する。このため噛まずに口腔粘膜から吸収させる必要がある。
*:1:生体内利用率
投与した薬物の何%が生体内(血中)に取り込まれ,無駄なく活用されるかという薬物の利用率(吸収率)。生物学的利用率,バイオアベイラビリティ(bioavailability)ともいう。
4.オピオイドスイッチング
❶ オピオイドスイッチング
[定 義] オピオイドスイッチングとは,オピオイドの副作用により鎮痛効果を得るだけのオピオイドを投与できない時や,鎮痛効果が不十分な時に,投与中のオピオイドから他のオピオイドに変更することをいう。
オピオイドの投与経路の変更をオピオイドスイッチングに含む場合があるが,本ガイドラインでは薬物の変更のみをオピオイドスイッチングと定義する。
[適 応] オピオイドスイッチングを行う適応は,下記のとおりである。
- ①副作用が強くオピオイドの投与の継続や増量が困難な場合
- ②鎮痛効果が不十分な場合
(1)副作用が強くオピオイドの増量・継続が困難な場合
オピオイドスイッチングにより,現在投与中のオピオイドやその代謝物により引き起こされている副作用(せん妄,眠気,幻覚,悪心・嘔吐,便秘など)が改善することが知られている。高度な腎機能障害のある患者で,モルヒネを使用した場合,代謝産物であるM6G,M3G の排泄が低下して蓄積し副作用が出現しやすい可能性があり,オキシコドン,フェンタニルへの変更が有効な場合がある。
(2)鎮痛効果が不十分な場合
同じオピオイドを投与し続けた場合,耐性が生じて,一定量のオピオイドによって得られる鎮痛効果が減弱し,オピオイドを増量しても鎮痛効果が得られないことがある。オピオイドスイッチングを行うと鎮痛効果が適切に発揮され,疼痛治療に必要なオピオイドの投与量も減らすことができる場合がある。これは,異なるオピオイド間では交差耐性が不完全*2 なためと考えられている。
*2:不完全な交差耐性
オピオイド間では,交差耐性が不完全である。
交差耐性というのはある生物が,1 種類の薬物に対して耐性を獲得すると同時に,同じような構造をもつ別の種類の薬剤に対する耐性も獲得してしまうことをいう。異なるオピオイド間ではこの交差耐性が不完全であるため,使用していた1 種類のオピオイドに対してある患者が耐性を獲得し,鎮痛効果が低下した場合でも,オピオイドの種類を変更することによって,鎮痛効果の回復を期待できると考えられる。
そのため,オピオイドスイッチングでは新たなオピオイドが,計算上等力価となる換算量よりも少量で有効なことがある。一方,過量投与となったり,すでに耐性ができていた眠気などの副作用が再出現することもある。
❷ オピオイドスイッチングの実際
基本的な方法は以下に述べるとおりである。オピオイドスイッチングは患者の状態によって細やかな調整が必要であるため,十分な経験をもたない場合は,緩和ケアチームなどの専門家に相談することが望ましい。
- ①換算するオピオイドの,計算上等力価となる換算量を求める。換算表(表3)に従い,現在のオピオイドと新しいオピオイドの1 日投与量を計算する。現在のオピオイドの投与が比較的大量である場合は,一度に変更せず数回に分けてオピオイドスイッチングを行う。
- ②患者の状態にあわせて,目標とする換算量を設定する。計算上の換算量は「目安」であり,オピオイド間の不完全な交差耐性や,薬物に対する反応の個体差が大きいことから,実際には換算表どおりにならないことを考慮し,患者個人にあわせた投与量へ調整することが重要である。一般的に,疼痛コントロールは良好だが,副作用のためにオピオイドスイッチングを行う場合は,前述の不完全な交差耐性の存在により,計算上等力価となる量よりも少ない量で鎮痛が維持できる場合があるので注意を要する。また,患者の病状が悪い,高齢であるなどの場合も,少量からの変更が望ましい。
- ③鎮痛効果の発現時間,最大効果の時間,持続時間を考慮して,新しいオピオイドの投与開始時間,投与間隔を決定する。痛みの増強の可能性も考慮して,レスキュー薬の指示を行う。
- ④オピオイドスイッチング後の患者の痛みや副作用の増減を注意深く観察し,最適な投与量を決定する。
[注 意]
- オキシコドン,フェンタニルからモルヒネに変更する場合,腎機能障害のある患者では副作用を生じる場合があるため,少量から開始して十分に観察する。
- モルヒネからフェンタニルへの変更では腸蠕動の亢進が起こることが多いため,緩下薬の減量などが必要なことがある。
5.換算表
換算比に関しては多くの報告がなされており,その数値にはばらつきがある。また,多くの報告は痛みの安定している患者での対モルヒネでの単回投与の結果に基づいた換算となっている。実際の診療では,痛みの不安定な患者での変更が多く,換算表のみに頼った変更はするべきではない。換算表を目安に決定した変更後の投与量から,個々の患者の痛み,副作用を観察したうえできめ細かい調節をすることが必要である。
本ガイドラインでは標準的な換算の目安として,各種ガイドラインなどの換算表をもとに検討し,使用しやすいと思われる数値を示すこととした(表3)。
| 投与経路 | 静脈内投与・皮下投与 | 経口投与 | 直腸内投与 | 経皮投与 |
|---|---|---|---|---|
モルヒネ |
10~15 mg | 30 mg | 20 mg | |
コデイン |
200 mg | |||
トラマドール |
150 mg | |||
オキシコドン |
15 mg | 20 mg | ||
フェンタニル |
0.2~0.3 mg | ※ |
モルヒネ経口30 mg を基準とした場合に,計算上等力価となるオピオイドの換算量を示す。
※:フェンタニル貼付剤については添付文書の換算表を参照。12.5μg/h に相当する。
【参考文献】
1) National Comprehensive Cancer Network(Version 1. 2009):NCCN Clinical Practice Guidelines in Oncology. Adult cancer pain.
2) Hanks GW, de Conno F, Cherny N, et al. Morphine and alternative opioids in cancer pain;the EAPC recommendations. Br J Cancer 2001;84:587-93
3) Fine PG, Portenoy RK. Establishing“best practices”for opioid rotation:conclusions of an expert panel. J Pain Symptom Manage. 2009;38:418-25
6.各オピオイドの薬理学的特徴(表4)
❶ 麻薬性鎮痛薬
1 )コデイン
[作用機序] コデインのオピオイド受容体に対する親和性は低く,その鎮痛効果はコデインの一部がO-脱メチル化されたモルヒネによるものである。
[吸収・代謝・排泄] 経口製剤は肝初回通過効果が少なく,約0.8 時間で最高血中濃度に到達する。コデインのオピオイド受容体への親和性は低いが,コデインが肝臓で代謝されると,約10%がチトクロムP450*のCYP2D6 によりモルヒネとなり,鎮痛効果をもたらす。日本人の約20~40%はCYP2D6活性が低く(poor metabolizer もしくはintermediate metabolizer),モルヒネが生成されにくいため,コデインの鎮痛効果は発揮されにくい(表5)。
[特 徴] コデインは鎮咳作用を有し,これはコデインそのものの作用である。WHO の分類では弱オピオイドに分類され,中等度までの痛みの治療に使用され,モルヒネの1/6~1/10 の鎮痛作用を有している。副作用として,主に悪心・嘔吐,便秘および眠気がある。
*:チトクロムP450
ほとんどすべての生物に存在する酸化酵素。ヒトでは現在約50 種が報告され,CYP3A4,CYP2A6(CYP=cytochrome P450)などがある。肝臓に多く存在し,薬物代謝の主要な酵素。
| オピオイド | μ受容体 | δ受容体 | κ受容体 |
|---|---|---|---|
コデイン |
+ | ||
トラマドール |
+※ | ||
モルヒネ |
+++ | + | |
オキシコドン |
+++ | ||
フェンタニル |
+++ | ||
メサドン |
+++ | ||
タペンタドール |
+ | ||
ペンタゾシン |
++(P) | + | ++ |
ブプレノルフィン |
+++(P) | ++(P) | +++(P) |
(P)は部分作動薬であることを示す。
※:トラマドール自体に結合親和性はなく,代謝物が部分作動薬として作用する。
| オピオイド | 主な 代謝部位 |
未変化体尿中 排泄率 (腎排泄率) |
物質としての 半減期 |
主な 代謝経路 |
代謝物 (鎮痛活性の有無) |
|---|---|---|---|---|---|
コデイン |
肝臓 | 約3~16% | 約2.5~3.5 時間 | CYP2D6 |
モルヒネ(有) |
トラマドール |
肝臓 | 約30% | 約6 時間 | CYP2D6 |
O-デスメチルト |
CYP3A4 |
N-デスメチルト |
||||
モルヒネ |
肝臓 | 約8~10% | 約2~4 時間 | グルクロン |
M6G(有) |
グルクロン |
M3G※ |
||||
オキシコドン |
肝臓 | 約5.5~19% | 約3.5~4 時間 | CYP3A4 |
ノルオキシコドン |
CYP2D6 |
オキシモルフォン |
||||
フェンタニル |
肝臓 | 約10% | 約4 時間 | CYP3A4 |
ノルフェンタニル |
メサドン |
肝臓 | 約21% | 約30~40 時間 | CYP3A4, |
EDDP(無) |
タペンタドール |
肝臓 | 約3% | 約4~5 時間 | グルクロン |
タペンタドール |
ペンタゾシン |
肝臓 | 約5~8% | 約2~3 時間 | グルクロン |
ペンタゾシングル |
ブプレノルフィン |
肝臓 | 約1% | 約2 時間 | CYP3A4 |
ノルブプレノル |
※:鎮痛活性はないが神経毒性を有しているとの報告もある。
2 )トラマドール
[作用機序] トラマドールはコデイン類似の合成化合物であり,その鎮痛効果は,μオピオイド受容体に対する弱い親和性とセロトニン・ノルアドレナリン再取り込み阻害作用をあわせもつことで発揮されると考えられている。トラマドールの代謝物であるモノ-O-脱メチル体は,μオピオイド受容体に対して未変化体よりも高い親和性を有するため,トラマドールの鎮痛作用の一部に寄与すると考えられている。
[吸収・代謝・排泄] トラマドール経口製剤の生体内利用率*は約75%であり,中枢移行性も良好である。主に肝臓チトクロムP450 のCYP2D6 およびCYP3A4 で代謝され,O-デスメチルトラマドールおよびN-デスメチルトラマドールに変換され,腎よりトラマドールとして約30%,代謝物として約60%が排泄される。O-デスメチルトラマドールは,μオピオイド受容体に作用しトラマドールの数倍の鎮痛効果を発揮する(表5)。
[特 徴] トラマドールは,WHO 方式がん疼痛治療法の第二段階薬群に分類されている。作用発現時間および持続時間はモルヒネと同程度である。トラマドールはその作用機序から神経障害性疼痛に効果的であることが報告されている。便秘,悪心・嘔吐の発生頻度は低い。けいれん発作を引き起こすことがある。
*:生体内利用率
投与した薬物の何%が生体内(血中)に取り込まれ,無駄なく活用されるかという薬物の利用率(吸収率)。生物学的利用率,バイオアベイラビリティ(bioavailability)ともいう。
3 )モルヒネ
[作用機序] 代表的なオピオイドであるモルヒネは,μオピオイド受容体に対する選択性が比較的高く(δ,κオピオイド受容体よりも数倍~数十倍),その作用のほとんどがμオピオイド受容体を介して発現する。
[吸収・代謝・排泄] 経口投与されたモルヒネは,胃腸管から吸収される。速放性経口製剤は,約0.5~1.3 時間で最高血中濃度に到達する。また,徐放性経口製剤は,約1.9~7.3 時間で最高血中濃度に到達する。吸収されたモルヒネは肝初回通過効果により代謝され,生体内利用率は19~47%(平均25%)である。全身循環に到達したモルヒネは,グルクロン酸抱合により,約44~55%がモルヒネ-3-グルクロニド(M3G)に,約9~10%がモルヒネ-6-グルクロニド(M6G)に代謝され,8~10%が未変化体(モルヒネ)として尿中から排泄される。M6G およびM3G は,ほとんど腎臓から排泄される(表5)。
[特 徴] モルヒネは,多くのがん疼痛緩和ガイドラインにおいて,豊富な使用経験などから第一選択薬として推奨されてきた。また,経口や静脈内,直腸内,皮下,硬膜外,クモ膜下腔内へ投与できる。モルヒネの代謝物であるM6G は強力な鎮痛作用を有しており,また,脳移行性がモルヒネよりも低く,ゆっくりと血液脳関門を通過するために,作用持続時間が長い。一方,もう一つの代謝物であるM3G は,オピオイド受容体に対してほとんど親和性をもたず,鎮痛作用は示さないが,がん疼痛患者へモルヒネを大量投与した際に認められる痛覚過敏*1 やアロディニア*2 の発現に関与している可能性が示唆されている。主な副作用として,悪心・嘔吐,便秘および眠気がある。
*1:痛覚過敏(hyperalgesia)
痛覚に対する感受性が亢進した状態。通常では痛みを感じない程度の痛みの刺激に対して痛みを感じること。
(参考)痛覚鈍麻(hypoalgesia)
痛覚に対する感受性が低下した状態。通常では痛みを生じる刺激に対して痛みを感じない・感じにくいこと。
*2:アロディニア(allodynia)
通常では痛みを起こさない刺激(「触る」など)によって引き起こされる痛み。異痛(症)と訳される場合があるが,本ガイドラインでは,アロディニアと表現した。
4 )オキシコドン
[作用機序] オキシコドンは,半合成テバイン誘導体であり,強オピオイドに分類される。その薬理作用は主にμオピオイド受容体を介して発現する。
[吸収・代謝・排泄] 速放性経口製剤は約1.7~1.9 時間で最高血中濃度に到達する。また,徐放性経口製剤は約4.0 時間で最高血中濃度に到達する。経口オキシコドンの生体内利用率は約60%(50~87%)である。チトクロムP450 のCYP2D6 およびCYP3A4 により,ノルオキシコドンおよびオキシモルフォンに代謝される。ノルオキシコドンは,主代謝物であるが,非活性代謝物である。また,オキシモルフォンは鎮痛活性を示すが,そのAUC*3〔薬物血中濃度(時間)曲線下面積〕は,オキシコドンAUC の約1.4%とごく微量である。オキシコドンはほとんどが肝臓で代謝されるが,約5.5~19%が未変化体として尿中から排泄される(表5)。
[特 徴] オキシコドンは,経口,静脈内および皮下へ投与することができる。また,静脈内投与におけるモルヒネとオキシコドンの鎮痛力価の比は約2:3 である。経口投与時は,オキシコドンの生体内利用率がモルヒネの約2 倍であるため,モルヒネとオキシコドンの鎮痛力価の比は約3:2 となる。主な副作用として,悪心・嘔吐,便秘および眠気があり,モルヒネとほぼ同等である。
*3:AUC(area under the drug concentration time curve)
薬物血中濃度(時間)曲線下面積。薬物血中濃度を経時的に表した曲線グラフと時間軸(横軸)に囲まれた部分の面積。血中に取り込まれた薬の量(吸収率)の指標として用いる。
5 )フェンタニル
[作用機序] フェンタニルは,フェニルピペリジン関連の合成オピオイドであり,麻酔補助薬として使用されてきた。μオピオイド受容体に対する選択性が非常に高く,完全作動薬として作用する。フェンタニルの鎮痛効果は,モルヒネと類似しており,静脈内投与した場合,フェンタニルの鎮痛作用はモルヒネの約50~100 倍である。
[吸収・代謝・排泄] 経皮吸収型製剤(フェンタニル貼付剤)の生体内利用率は計算上57~146%(平均92%)である。初回貼付後1~2 時間で血中にフェンタニルは検出され,17~48 時間で最高血中濃度に到達する。貼付2 回目以降に定常状態に到達する。また,経口腔粘膜吸収型製剤(フェンタニル口腔粘膜吸収剤)は,オピオイド速放性経口製剤に比べ吸収が早い。フェンタニルはほとんどが肝臓で代謝され,主にチトクロムP450のCYP3A4 により,ノルフェンタニルに代謝される。ノルフェンタニルは非活性代謝物である。フェンタニルは脂溶性が高く,血液脳関門を速やかに移行する(表5)。
[特 徴] フェンタニルは,経皮,経口腔粘膜,静脈内,皮下,硬膜外,クモ膜下腔内へ投与することができる。静脈内投与したフェンタニルが最大鎮痛効果に達する時間は約5 分とモルヒネや他のオピオイドと比較して速効性がある。脂溶性が高く比較的分子量が小さいため,皮膚吸収が良好であり,貼付剤としても使用されている。また,口腔粘膜吸収剤はオピオイド速放性経口製剤より吸収が早いため,より即効性がある。副作用として,モルヒネと同様に,悪心・嘔吐があるが,便秘および眠気は比較的少ない。
6 )メサドン※
[作用機序] メサドンは,合成ジフェニルヘプタン誘導体であり,その鎮痛効果は,μオピオイド受容体に対する親和性とNMDA 受容体拮抗作用により発揮すると考えられる。
[吸収・代謝・排泄] メサドン経口製剤の生体内利用率は約85%で,中枢移行性も良好である。薬効発現時間は約30 分と比較的早い。また,作用持続時間は単回投与で4~5 時間,反復投与で8~12 時間程度である。主に肝臓チトクロムP450 のCYP3A4 およびCYP2B6 で代謝され,EDDP(2-ethylidene-1,5-dimethyl-3,3-diphenylpyrrolidine)に変換される。代謝物には活性はない。メサドンはほとんど肝臓で代謝されるが,約21%が未変化体として尿中から排泄される。
[特 徴] メサドンは光学異性体を有し,μ受容体の結合親和性はd 体よりもl 体で約10 倍高い。NMDA 受容体阻害作用はd 体とl 体でほぼ同等である。消失半減期が約30~40 時間と長いため,投与後徐々に血中濃度は上昇し,定常状態に達するまでに約1 週間を要する。また,アルカリ尿でメサドンの腎排泄が遅延したり,自己酵素誘導を起こすことも報告され,血中濃度を予測することは困難である。副作用として,QT 延長および呼吸抑制の報告が多く,その使用にあたっては十分な注意が必要である。
*:本邦で2012 年9 月に製造承認され,2013 年3 月から発売されたメサドンは,他の強オピオイドで治療困難な中等度から高度の疼痛を伴う各種がんにおける鎮痛効果が期待される。しかし,調節の難しさなどからその使用に際しては,医師はがん疼痛の管理に精通しているだけではなく製造販売業者の提供する講習を受講すること,薬剤師は講習を受講した医師であることを確認することなどが通達で示されている。
7 )タペンタドール
[作用機序] タペンタドールの鎮痛作用は,主としてオピオイドμ受容体作動作用および脊髄後角におけるノルアドレナリン再取り込み阻害作用に基づくと考えられている。
[吸収,代謝,排泄] 徐放性経口製剤の生体内利用率は約32%である。血漿蛋白結合率は約20%であり,消失半減期は約4~5 時間である。肝臓で主にグルクロン酸抱合により代謝され,活性のないタペンタドール-O-グルクロニドとなる。タペンタドールは肝臓で代謝された後,ほとんどが尿中に排泄され,約3%が未変化体である。
[特 徴] 徐放性経口製剤はTRF(Tamper Resistant Formulation:改変防止製剤)で非常に硬く,機械的(噛む,すりつぶす)および化学的(水やその他の溶媒溶かす)に改ざんすることができないため,薬物乱用を防止することができる。等鎮痛用量比はタペンタドール経口:モルヒネ経口:オキシコドン経口=100:30:20(mg/日)である。
❷ 麻薬拮抗性鎮痛薬
オピオイド作動薬が存在しない状況では作動薬として作用するが,オピオイド作動薬の存在下ではその作用に拮抗する作用をもつ鎮痛薬。
1 )ペンタゾシン
[作用機序] ペンタゾシンはκオピオイド受容体に対して作動薬として作用し,μオピオイド受容体に対しては拮抗薬*1 もしくは部分作動薬*2 として作用する。ペンタゾシンは鎮痛,鎮静,呼吸抑制を含めモルヒネなどのオピオイドとほぼ類似する作用を示す。その鎮痛作用は主にκオピオイド受容体を介して発現するが,一部μオピオイド受容体も介している。また,鎮痛作用の天井効果*3 を有する。
[吸収・代謝・排泄] 経口製剤は約2.0 時間で最高血中濃度に到達する。未変化体で腎より排泄されるペンタゾシンは5~8%であるため,ほとんどが肝臓で代謝され,主な代謝経路はグルクロン酸との抱合である。代謝物には活性は存在しない(表5)。
[特 徴] モルヒネを長期間投与されている患者に対して,ペンタゾシンを投与するとμオピオイド受容体拮抗作用により離脱症候*4 や鎮痛効果低下を引き起こす可能性がある。嘔吐はモルヒネほどみられないが,不安,幻覚などの精神症状が発現することがある。
*1:拮抗薬
受容体に作用して,他の生体内物質などが受容体に結合することを妨げる薬物。拮抗薬自体は受容体を活性化する作用をもたず,生体応答を起こさない。遮断薬,アンタゴニストともいう。
*2:部分作動薬
受容体と結合して,受容体を活性状態にする薬剤を作動薬(アゴニスト)といい,このうち受容体に結合するが,100%の活性化を引き起こさない薬。
*3:天井効果(ceiling effect)
ある程度の量以上,投与量を増やしても鎮痛効果が頭打ちになること。有効限界ともいう。
*4:離脱症候・離脱症候群
臨床では薬物の突然の休薬による身体症状を離脱症候群(withdrawal syndrome)と表現することが一般的である。退薬症状,退薬徴候ともいわれるが,本ガイドラインにおいては,ガイドラインを使用する医療従事者の混乱を避けるため,本文を通して離脱症候・離脱症候群に統一して使用する。
2 )ブプレノルフィン
[作用機序] ブプレノルフィンはμオピオイド受容体に対して作動薬として作用し,κオピオイド受容体に対しては拮抗作用を示す。モルヒネより25~50 倍強い効力をもち,モルヒネと類似する作用を示すが,天井効果を有する。ブプレノルフィンは,オピオイド受容体に対して親和性が高く,かつ高い脂溶性をもつため,受容体からの解離が緩やかであり,長時間の作用(約6~9 時間)を示す。
[吸収・代謝・排泄] 坐剤は約1.0~2.0 時間で最高血中濃度に到達する。ブプレノルフィンは主に肝臓で代謝され,チトクロムP450 のCYP3A4 によりノルブプレノルフィンに代謝される(表5)。
[特 徴] ブプレノルフィンは直腸内,静脈内,皮下へ投与することができる。注射において2 mg/日で天井効果がみられるため,強オピオイドに変更する必要がある。ブプレノルフィンは,μオピオイド受容体に対する親和性がモルヒネよりも強いため,大量にモルヒネを投与している患者にブプレノルフィンを投与すると,μオピオイド受容体に結合できるモルヒネと競合するために,総合的に鎮痛効果が弱まる可能性がある。主な副作用として,悪心・嘔吐,便秘および眠気がある。
7.特殊な病態でのオピオイドの選択)
❶ 腎機能障害
モルヒネは,肝臓で主にグルクロン酸抱合され,M3G とM6G に変換される。M6G は鎮痛および鎮静作用を示すことが知られている。M3G とM6G はほとんど腎から排泄されるため,腎機能障害患者にモルヒネを使用するとM3G およびM6G が蓄積し,鎮静などの副作用への対処が困難になる。そのため,腎機能障害患者にはモルヒネを使用しないほうが望ましい。使用する際は減量あるいは投与間隔を延長する。特に,高度な腎機能障害を有する患者ではモルヒネを使用すべきではない。
同様にコデインは10%程度がモルヒネに変換され,さらにM3G およびM6G に変換されるため,腎機能障害患者にコデインを使用しないことが望ましい。使用する際は減量あるいは投与間隔を延長する。
オキシコドンは,肝臓で代謝され主にノルオキシコドンおよびオキシモルフォンに変換される。オキシモルフォンは鎮痛活性を有するがごく少量しか生成されない。また,使用する際は十分に注意して慎重な観察が必要である。
フェンタニルは,肝臓で主に非活性代謝物であるノルフェンタニルに変換される。臨床経験から比較的安全に腎機能障害患者に使用できるが,血中濃度が上昇するため減量して使用する。長期間に及ぶ際は効果および副作用を注意深く観察する必要がある。
メサドンは,肝臓で主に非活性代謝物であるEDDP に変換される。比較的安全に使用できるが,腎排泄が約20%あり血中濃度が上昇すると考えられるため減量して使用する。使用する際は十分に注意して慎重な観察が必要である。
❷ 透 析
モルヒネおよびその代謝物であるM3G,M6G は,血液透析時に血液中から一部除去されるが,血液透析後に中枢神経系と血漿との間で再び平衡状態となる。そのため,非透析時にはM3G およびM6G が蓄積する。また,血液透析による一時的な血中濃度低下により,透析中あるいは透析後にオピオイドの追加投与が必要になる可能性がある。したがって,透析患者にはモルヒネを使用しないほうが望ましい。
同様にコデインは前述の理由で,透析患者にコデインを使用しないほうが望ましいが,使用する際は減量あるいは投与間隔を延長する。
オキシコドンは血液透析時のデータが乏しい。使用する場合は減量あるいは投与間隔を延長する必要がある。また,モルヒネ同様に蛋白結合率が低いため血液中から一部除去され,一時的な血中濃度低下により,透析中あるいは透析後にオピオイドの追加投与が必要になる可能性がある。
フェンタニルは,投与量の調節なしに比較的安全に透析患者に使用できる。蛋白結合率*1 が高く透析膜に吸着することがあるため,疼痛の緩和が困難になる場合はオピオイドスイッチングを検討する。また,長期間に及ぶ際は注意深く患者を観察する必要がある。
メサドンは,分布容積が大きく,蛋白結合率が高いため,透析で除去されにくいと考えられる。メサドンは代謝物に活性がなく,透析中もほとんど除去されないので透析患者にも比較的安全に使用できる。使用する際は十分に注意して慎重な観察が必要である。
*1:蛋白結合率
血漿蛋白と結合している薬物を結合型薬物,結合していない薬物を遊離型薬物という。蛋白結合率とは総薬物量に対する結合型の割合のこと。結合型は生体膜を通過できないため,薬効は遊離型の総量により左右される。
❸ 肝機能障害
モルヒネ,オキシコドン,フェンタニル,コデイン,メサドンはほとんどが肝臓で代謝されるため,肝障害時には代謝能が減少する。したがって,肝機能障害時には投与量の減量あるいは投与間隔を延長して,薬物の蓄積を防止する必要がある。
(国分秀也)
【参考文献】
1) Dean M. Opioids in renal failure and dialysis patients. J Pain Symtom Manage 2004;28:497-504
2) Murtagh FE, Chai MO, Donohoe P, et al. The use of opioid analgesia in end-stage renal disease patients managed without dialysis:recommendations for practice. J Pain Palliat Care Pharmacother 2007;21:5-16
3) Frampton JE. Tapentadol immediate release:a review of its use in the treatment of moderate to severe acute pain. Drugs 2010;70:1719-43
8.オピオイドによる副作用と対策-消化器系の副作用と対策
モルヒネをはじめとするオピオイドによる消化器系の主要な副作用は,悪心・嘔吐と便秘である。
❶ 悪心・嘔吐
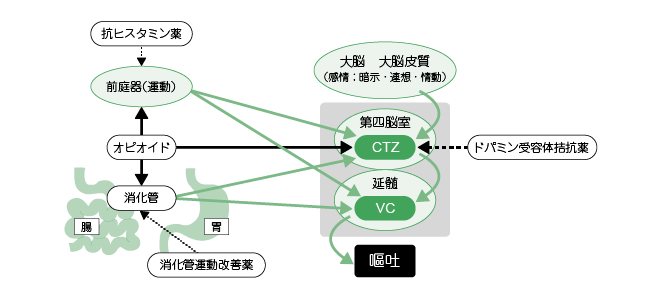
- 悪心・嘔吐は,オピオイドがCTZ(chemoreceptor trigger zone:化学受容器引き金帯)に豊富に発現しているμ受容体を刺激することにより起こる。活性化されたμ受容体がこの部位でのドパミン*2 遊離を引き起こし,ドパミンD2受容体*3 が活性化され,その結果,嘔吐中枢(vomiting center;VC)が刺激されることによる。また,前庭器に発現しているμ受容体を刺激することによりヒスタミン遊離が起き,遊離されたヒスタミンがCTZ およびVC を刺激することでも起こる。さらには,消化管において,消化管蠕動運動が抑制され胃内容物の停滞が起こることにより,求心性にシグナルが伝わりCTZ およびVC が刺激されることでも起こる(図2)。
- 悪心・嘔吐はオピオイドの投与初期にしばしばみられる副作用である。
- 通常はオピオイド投与初期,あるいは増量時に起こることが多く,数日以内に耐性*4を 生じ,症状が治まってくることが多い。
- 患者にとって悪心・嘔吐は最も不快な症状の一つであり,服薬アドヒアランス*5 を損なうことにつながることも多いため,積極的な対策が必要である。
*2:ドパミン
脳内に存在する神経伝達物質の一つで,快の感情,運動調節,ホルモン調節,学習などに関わる。アドレナリン・ノルアドレナリンの前駆体。
*3:ドパミンD2受容体
現在,5 つが知られているドパミンの受容体の一つ。脳内の嘔吐中枢や,胃腸の運動をコントロールする神経(副交感神経)に存在する。単にD2受容体とも呼ばれる。
*4:耐性
初期に投与されていた薬物の用量で得られていた薬理学的効果が時間経過とともに減退し,同じ効果を得るためにより多くの用量が必要になる,身体の薬物に対する生理的順応状態である。参照。
*5:アドヒアランス
患者が主体となって治療方針の決定に参加し,その決定に従って治療を受けること。従来使われてきたコンプライアンス(遵守)よりも医療の主体を患者側に置いた考え方。
[対 策](表6) (副作用対策はⅢ-2-1 悪心・嘔吐の項参照)
- 抗ドパミン作用をもつ薬物(プロクロルペラジン,ハロペリドールなど)が用いられる。悪心・嘔吐が体動時に起こる場合やめまいを伴う場合はヒスタミン遊離を介した機序が考えられるため,抗ヒスタミン薬の投与を行う。食後に出現する悪心・嘔吐など胃内容物貯留・腸管運動抑制が原因と考えられる場合は,消化管運動亢進作用をもつメトクロプラミド,ドンペリドンなどを投与する。
- オピオイドスイッチングを行うことでも軽快することがある。オピオイド経口剤から貼付剤や注射剤に投与経路を変えることでも軽快することがある。
- 第一選択の制吐薬が無効の場合は,非定型抗精神病薬*(オランザピン,リスペリドンなど)の投与で軽快することがある。
図2 オピオイドによる嘔吐の機序
| 主な作用部位 | 薬剤名 | 剤 形 | 1 回投与量 |
|---|---|---|---|
CTZ |
プロクロルペラジン | 錠 |
5 mg |
注 |
5 mg | ||
| ハロペリドール | 錠 |
0.75 mg | |
注 |
2.5~10 mg | ||
前庭器 |
ジフェンヒドラミン/ジプロフィリン | 錠 |
40 mg/26 mg※ |
注 |
2.5~5 mg | ||
| クロルフェニラミンマレイン酸塩 | 錠 |
2 mg | |
注 |
5 mg | ||
消化管 |
メトクロプラミド | 錠 |
5~10 mg |
注 |
10 mg | ||
| ドンペリドン | 錠 |
5~10 mg | |
坐薬 |
60 mg | ||
CTZ・VC など |
オランザピン | 錠 |
2.5 mg |
| リスペリドン | 錠 |
0.5 mg | |
液 |
0.5 mg |
※:トラベルミン® として。
*:非定型抗精神病薬
1980 年代後半より導入された新規抗精神病薬。従来の抗精神病薬と比較して,ドパミンD2受容体以外の神経伝達物質受容体に対しても選択的に作用し,錐体外路症状を中心とした中枢神経に対する副作用が少ない。
(参考)定型抗精神病薬
ドパミンD2受容体に対して高い親和性をもつ拮抗薬であり,ハロペリドールやクロルプロマジンなどに代表される抗精神病薬。
❷ 便 秘
- 便秘はオピオイドを投与された患者に高頻度に起こり,耐性形成はほとんど起こらないため下剤を継続的に投与するなどの対策が必要になる。
- オピオイドは,各種臓器からの消化酵素の分泌を抑制し,消化管の蠕動運動も抑制するため,食物消化が遅滞し,腸管での食物通過時間は延長する。さらに食物が大腸で長時間とどまるなかで,水分吸収は一段と進むため便は固くなる結果,便秘が起こる。また,肛門括約筋の緊張も高まるため,排便しにくい状況となる。
[対 策](表7) (副作用対策はⅢ-2-2 便秘の項参照)
- オピオイド処方時には便秘が高頻度に認められることを想定し,下剤を投与するなどの予防的対応が必要となる。
- 患者の便の形状,排便回数,食事の状態などをきめ細かくチェックしながら,個人にあった下剤の投与を行う。
- 下剤として,便を軟らかくする浸透圧性下剤(酸化マグネシウム,ラクツロース),腸蠕動運動を促進させる大腸刺激性下剤(ピコスルファート,センノシド)が有効である。
- ルビプロストンは,小腸上皮細胞に存在するCl-チャネルを活性化することにより,腸管内への水分分泌を促進して便を軟らかくし,腸管内輸送を高めて排便を促進する。本邦での適応は慢性便秘症(器質的疾患による便秘症を除く)であるが,米国では慢性非がん疼痛患者のオピオイド誘発性腸機能障害の治療薬として承認されている。
- 症状改善には,可能なら水分摂取,運動,食物繊維の摂取も有用である。
- 状態に応じて浣腸や摘便なども行う。
- オピオイド製剤をモルヒネやオキシコドンからフェンタニル製剤に変更することで軽快することがある。
| 分 類 | 薬剤名 | 1 日用法・用量 | |
|---|---|---|---|
浸透圧性下剤 |
塩類下剤 | 酸化マグネシウム | 1,000~2,000 mg(分2~3) |
| ラクツロース | 10~60 mL(分2~3) | ||
| 糖類下剤 | |||
大腸刺激性下剤 |
センナ | 1~3 g(分2~3) | |
| センノシド | 12~48 mg (就寝前または起床時と就寝前) |
||
| ピコスルファートナトリウム | 5~30 滴/2~6 錠(分2~3) | ||
| ビサコジル | 10 mg/回,1 日1~2 回(頓用) | ||
浣腸 |
グリセリン | 10~150 mL/回 | |
Cl-チャネル |
ルビプロストン | 48μg(分2) | |
(小宮幸子,加賀谷肇)
【参考文献】
1) Ishihara M, Ikesue H, Matsunaga H, et al. A multi-institutional study analyzing effect of prophylactic medication for prevention of opioid-induced gastrointestinal dysfunction. Clin J Pain 2012;28:373-81
9.オピオイドによる副作用と対策-その他の副作用と対策
❶ 眠 気
- オピオイドによる眠気は投与開始初期や増量時に出現することが多いが,耐性が速やかに生じ,数日以内に自然に軽減ないし消失することが多い。
- 相互作用を含む他の薬物,感染症,肝・腎機能障害,中枢神経系の病変,高カルシウム血症など,他の原因を除外する必要がある。
- モルヒネの場合は腎機能低下によるM6G の蓄積が原因となることがある。
[対 策]
- 痛みがなく強度の眠気がある場合は,オピオイドを減量する。眠気のためにオピオイドの増量が困難な場合は,オピオイドスイッチングを検討する。
❷ せん妄・幻覚
- がん患者においては,さまざまな要因でせん妄*1 などの認知機能障害が出現するといわれており,原因を鑑別する必要がある。
- オピオイドによる幻覚,せん妄は投与開始初期や増量時に出現することが多い。
- オピオイド以外の原因薬剤としてベンゾジアゼピン系抗不安薬,抗コリン薬*2 などには特に注意が必要である。
- オピオイドを含む薬剤性のせん妄は,原因薬剤の投与中止により数日から1 週間で改善する場合が多い。
- 非薬剤性の要因として,電解質異常,中枢神経系の病変,感染症,肝・腎機能障害,低酸素症などが関与していることがある。
[対 策]
- オピオイドが原因薬剤である可能性が疑われる場合は,オピオイドの減量やオピオイドスイッチングを検討する。
- 薬物療法としてブチロフェノン系抗精神病薬*3(ハロペリドールなど),非定型抗精神病薬(クエチアピン,オランザピンなど)の投与を検討する。
- せん妄を生じている患者が安心できる環境の調整を行う。
*1:せん妄
周囲を認識する意識の清明度が低下し,記憶力,見当識障害,言語能力の障害などの認知機能障害が起こる状態。通常,数時間から数日の短期間に発現し,日内変動が大きい。
*2:抗コリン薬
アセチルコリンがアセチルコリン受容体に結合するのを阻害する薬剤で,副交感神経を抑制する。作用が強い薬剤ではせん妄や幻覚などが現れやすい。
*3:ブチロフェノン系抗精神病薬
強力なドパミンD2受容体阻害作用をもつ,定型抗精神病薬の一系列。代表的な薬剤としてハロペリドールなど。
❸ 呼吸抑制
- オピオイドによる呼吸抑制は,用量依存的な延髄の呼吸中枢への直接の作用によるもので,二酸化炭素に対する呼吸中枢の反応が低下し,呼吸回数の減少が認められる。
- 一般的にはがん疼痛の治療を目的としてオピオイドを適切に投与する限り,呼吸数は低下しないか,または呼吸数が低下しても1 回換気量が増加するので低酸素血症になることはまれである。ただし,急速静注などの投与法で血中濃度を急激に上昇させた場合や疼痛治療に必要な量を大きく上回る過量投与を行った場合には起こりうる副作用である。したがって,過量投与とならないように,効果と副作用を確認しながら増量を行う必要がある。またモルヒネ投与中,急激に腎機能が低下すると,M6G の蓄積により呼吸抑制を生じる可能性がある。
- 痛みそのものがオピオイドの呼吸抑制と拮抗するとされており,外科治療や神経ブロックなどにより痛みが大幅に減少あるいは消失した場合には,相対的にオピオイドの過量投与の状態が生じ,呼吸抑制が発現する場合がある。
- 呼吸抑制が生じる前には眠気を生じるため,眠気を観察し,眠気が生じた段階で鎮痛手段の見直しと評価を行うことが重要である。
- オピオイドは,重篤な呼吸抑制のある患者や,気管支喘息発作中の患者への投与について,製剤によって禁忌か慎重投与となっている。
[対 策]
- 酸素投与,患者の覚醒と呼吸を促す。
- 重篤な場合には,薬物療法としてオピオイド拮抗薬であるナロキソンを使用する。ナロキソンはオピオイドに比べ半減期が短く,作用持続時間は約30 分である。そのため,症状の再燃にあわせて30~60 分毎に複数回投与する必要がある。ナロキソンにより痛みの悪化,興奮,せん妄を生じることがあるため,少量ずつ(1 回量として0.04~0.08 mg)使用する。
❹ 口内乾燥
- オピオイドは,用量依存的に外分泌腺における分泌を抑制する。
- 進行がん患者の口内乾燥の発生頻度は30~97%とされる。その背景として,①唾液分泌の減少(頭頸部への放射線照射,三環系抗うつ薬,抗コリン薬など),②口腔粘膜の障害(化学療法や放射線治療による口内炎,口腔カンジダ症),③脱水などが考えられる。
[対 策]
- 可能であれば投与量の減量,口内乾燥を生じる薬物の変更を行う。
- 頻回に水分や氷を摂取する,部屋を加湿するなど水分と湿度の補給を行い,人工唾液や口腔内保湿剤を使用する。
- 唾液分泌能が残っている場合,キシリトールガムを噛むなど,唾液腺の分泌促進を試みる。
❺ 瘙痒感
- オピオイドの硬膜外投与やクモ膜下投与では,他の投与経路に比して瘙痒感が高率に認められる。この反応では脊髄後角のオピオイド受容体を介した機序が考えられている。
[対 策]
- 第一世代の抗ヒスタミン薬の投与が一般的に行われているが,無効であることが多い。
- オンダンセトロンなど5-HT3受容体拮抗薬が有効な場合がある。
- 外用剤としては亜鉛華軟膏,サリチル酸軟膏や0.25~2%のメントールの混合製剤が有用とされている。
- 擦過による皮膚障害が強い場合は,弱~中等度のコルチコステロイド外用剤の使用も考慮する。強コルチコステロイド外用剤の長期投与は,皮膚の萎縮や二次感染を生じることがあるため,短期の使用にとどめるべきである。
- 二次的な感染を最小限にするために,爪を短く切った手で軽くこする,手袋を着用するなど,日常行動の教育も重要である。
- 症状の改善がみられない場合はオピオイドスイッチングを検討する。
❻ 排尿障害
- オピオイドの投与により尿管の緊張や収縮を増加させることがある。
- オピオイドは排尿反射を抑制し,外尿道括約筋の収縮および膀胱容量をともに増加させる。
- 排尿障害は高齢の男性に多く認められ,前立腺肥大症の患者では尿閉に至る場合もあり注意が必要である。
[対 策]
- 薬物療法として排尿筋の収縮を高めるコリン作動薬や,括約筋を弛緩させるα1 受容体遮断薬*1 の投与が行われることがある。
*1:α1受容体遮断薬
3 つに分類されるアドレナリン受容体(α1,α2,β)のうち,α1受容体のみに遮断作用を示す薬剤。α1受容体は主に血管・尿路などの平滑筋に存在する。高血圧・排尿障害などが主な適応症である。
❼ ミオクローヌス
- オピオイド投与時にミオクローヌス*2 が発現することがある。
- ミオクローヌスとは,1 つあるいは複数の筋肉が短時間であるが不随意に収縮するものである(四肢がピクッとするなど)。
- モルヒネの場合,神経毒性のある代謝物の蓄積が要因の一つと考えられている。
[対 策]
- 薬物療法としてはクロナゼパム,ミダゾラムなどが有効な場合がある。
- オピオイドスイッチングを検討する。
*2:ミオクローヌス
不随意運動の一種。1 つあるいは複数の筋肉が同時に素早く収縮する。全身あるいは特定の部位にだけに起こる場合がある。
❽ 痛覚過敏(hyperalgesia)
- 痛覚過敏(hyperalgesia)とは,通常痛みを感じる刺激によって誘発される反応が,通常よりも強くなった状態のことをいう(Ⅱ-1-1-3 神経障害性疼痛の項参照)。
- 大量のオピオイドを硬膜外投与することにより,まれに生じることがあるといわれている。
- 原因として,オピオイド代謝物などの関与が考えられている。
- オピオイドが原因の痛覚過敏の状態ではオピオイドを増量すると痛みが悪化する。
- オピオイドの増量に伴い急激に痛みが増強する場合は痛覚過敏の可能性を考慮する。
[対 策]
- オピオイドの減量または中止,オピオイド以外の鎮痛薬,オピオイドスイッチングを検討する。
❾ 心血管系の副作用
- メサドンを使用することにより,QT 延長や心室頻拍(Torsades de pointes を含む)が発現することがある。
[対 策]
- メサドンを投与開始前・投与中は,定期的に心電図検査および電解質検査を行う。
- 特に,メサドンの1 日投与量が100 mg を超える前およびその1 週間後,QT 延長を起こしやすい患者では,メサドンの投与量が安定した時点で心電図検査を行うことが望ましい。
(岡本禎晃)
10.オピオイドに与える影響・薬物相互作用
❶ 薬物相互作用とは
薬物相互作用(以下,相互作用)とは,ある種の薬物の効果が他の薬物を併用することにより大きく変化することをいう。すなわち,2 種類以上の薬物を併用することで,薬物の効果が毒性領域にまで増強することや,その反対に薬物による治療効果が減弱することをいう。
このため,薬物投与に伴い予想外の反応が出現した場合は,常に相互作用を疑う必要がある。相互作用は,薬物動態学的相互作用と薬力学的相互作用の2 種類に大別でき,これらを基にその機序を理解することで,あらかじめ発現を予測することが可能となる。
[薬物動態学的相互作用pharmacokinetic drug interaction] 薬物A が薬物B の吸収,分布,代謝,排泄に影響を与える結果,作用部位での薬物B の濃度が変化し,その効果が増強または減弱するような場合をいう。
[薬力学的相互作用pharmacodynamic drug interaction] 薬物A と薬物B が作用部位で協力あるいは拮抗する場合をいう。協力作用には相加作用(効果が各薬物の効果の和)と相乗作用(効果が各薬物の効果の和以上)がある。
❷ オピオイド使用時に注意すべき相互作用(表8)
オピオイドは,中枢神経抑制薬(フェノチアジン誘導体,バルビツール酸誘導体, ベンゾジアゼピン系薬剤など),吸入麻酔薬,MAO 阻害薬,三環系抗うつ薬,β遮断薬,アルコール,抗ヒスタミン薬との併用により相加的に中枢神経抑制作用を増強するため,併用時は呼吸抑制,めまい,低血圧および鎮静に注意する必要がある。オピオイドは,抗コリン作用を有する薬物と併用することにより麻痺性イレウスに至る重篤な便秘または尿閉などを起こす可能性がある。その他,オピオイドは,麻薬拮抗性鎮痛薬*であるブプレノルフィンやペンタゾシンと併用することでオピオイド受容体への結合が阻害され,鎮痛作用の減弱や離脱症候が発現する可能性がある。そのため,原則として両者を併用すべきではない。
*:麻薬拮抗性鎮痛薬
オピオイド作動薬が存在しない状況では作動薬として作用するが,オピオイド作動薬の存在下ではその作用に拮抗する作用をもつ鎮痛薬。
❸ 特にモルヒネ・オキシコドン・フェンタニル・メサドン使用時に注意すべき相互作用
キニジンは,吸収過程における薬物相互作用によりモルヒネ経口製剤の薬物血中濃度(時間)曲線下面積(area under the drug concentration time curve;AUC)と最高血中濃度(maximum drug concentration;Cmax)を上昇させる。一方,リファンピシンはモルヒネの作用を減弱させることがある。そのため,これらの薬物とモルヒネを併用する場合は,モルヒネの鎮痛効果を十分に観察する必要がある。
オキシコドンは,CYP2D6 阻害薬と併用した場合O-脱メチル化反応が阻害され,その結果オキシコドンの血中濃度が高まる可能性がある。例えば,選択的セロトニン再取り込み阻害薬の多くはCYP2D6 阻害薬であるため,代謝過程における薬物動態学的相互作用によりオキシコドンの効果が強まる可能性がある。ボリコナゾールなどのCYP3A4 阻害薬もまた,併用した場合N-脱メチル化反応を阻害するため,オキシコドンの血中濃度を上昇させる可能性がある。また,リファンピシンはオキシコドンのクリアランスを増加させ血中濃度を低下させる。一方,オキシコドンそのものはシクロスポリンの生体内利用率を減少させるため,併用する場合にはシクロスポリンの薬効が減弱する。
フェンタニルは肝薬物代謝酵素CYP3A4 で代謝されるため,本酵素を阻害するリトナビル,アミオダロン,クラリスロマイシン,ジルチアゼム,フルボキサミン,さらに,イトラコナゾール,フルコナゾール,ボリコナゾールなどのトリアゾール系抗真菌薬と併用することにより,薬物動態学的な相互作用でフェンタニルのAUC の増加や血中濃度半減期の延長を引き起こす。
メサドンは主にCYP3A4 とCYP2B6 で代謝され,CYP2D6,CYP2C9,CYP2C19 などでも代謝される。そのため,各種薬物代謝酵素が関係する阻害・誘導作用により,メサドンの血中濃度が上昇または低下する可能性がある。メサドンとニューキノロン系抗菌薬のシプロフロキサシンやトリアゾール系抗真菌薬を併用することにより,メサドンの血中濃度が上昇する可能性がある。サキナビルやエファビレンツなどの抗HIV 薬との併用では,メサドンの血中濃度が低下するとの報告がある。また,副作用としてQT 延長やTorsade de pointes のある薬剤とメサドンとの併用は,心毒性の副作用発現のリスクを高める。
主なオピオイド 併用薬 |
モルヒネ | オキシ コドン |
フェンタ ニル |
メサドン | 主な機序 |
|---|---|---|---|---|---|
中枢神経抑制薬 |
↑ | ↑ | ↑ | ↑ | 中枢抑制作用 |
抗凝固薬 |
↑ | ↑ | 不明 |
||
麻薬拮抗性鎮痛薬 |
▽ | ▽ | ▽ | 受容体結合の |
|
CYP2D6 阻害薬 |
△ | △ | 肝代謝の変化 |
||
CYP3A4 阻害薬 |
△ | △ | △ | 肝代謝の変化 |
↑/↓:併用薬の作用増強/減弱
△/▽:オピオイドの作用増強/減弱
11.非ステロイド性消炎鎮痛薬使用時に注意すべき相互作用(表9)
非ステロイド性消炎鎮痛薬(NSAIDs)の多くは,血液中では大部分が血漿蛋白と結合した状態で存在する。したがって,蛋白結合性が高い薬物が同時に投与された場合,蛋白結合の競合が起こり,血漿蛋白と結合していない遊離型の薬物の割合が増加し,その薬物の作用が増強する可能性がある。
NSAIDs は主に肝臓において代謝されるため,同一酵素によって代謝される薬物が併用された場合,代謝過程における薬物動態学的相互作用により,酵素に対して競合的結合が生じる。その結果,薬物の血中濃度が高まり,作用が強く現れる場合がある。例えば,セレコキシブはCYP2C9 で代謝されるため,同酵素で代謝されるワルファリンの抗凝固作用を増強し,特に高齢者では出血傾向を高める可能性がある。多くのNSAIDs はワルファリンや他のクマリンの抗凝固作用を時に増強し,重度の出血を発現することが報告されている。そのため,NSAIDs とワルファリンを併用する場合は注意深く凝固能をモニタリングする必要がある。同様に一部のNSAIDs は,フェニトインやスルホニル尿素系血糖降下薬(SU 薬)と併用した場合,それらの作用を増強する可能性があることが知られている。またNSAIDs との尿細管分泌の競合により,メトトレキサート,リチウム,ジギタリスの排泄遅延が生じ,それらの作用を増強する。NSAIDs は血管拡張作用やナトリウム利尿作用を有するプロスタグランジンの合成を抑制することから,ACE 阻害薬(アンジオテンシン変換酵素阻害薬)や利尿薬の効果を減弱させる。特に,ACE 阻害薬の併用では,腎機能障害のリスクを上昇させ,まれに高カリウム血症を来すことがある。
NSAIDs とニューキノロン系抗菌薬*1 を併用すると,ニューキノロン系抗菌薬の中枢神経作用であるγ-アミノ酪酸受容体(GABA 受容体)応答抑制作用により閾値を低下させ,けいれんを誘発することがある。特にてんかん患者や素因のある患者ではけいれんのリスクが増加する可能性がある。NSAIDs とペメトレキセドとの併用はペメトレキセドの腎排泄を低下させる可能性があるので注意する。一方,ミソプロストールは,吸収阻害を起こすことにより,ジクロフェナクナトリウムのAUC とCmax を下降させる。抗血小板療法に伴う低用量アスピリンとNSAIDs,例えばイブプロフェンとの併用では,イブプロフェンによって血小板のCOX-1 の活性部位が先に占有されると,アスピリンが血小板の標的部位に結合できないため不可逆的な血小板機能阻害が起こらなくなり,アスピリンの抗血小板作用が発揮されなくなる可能性がある。また,2 種類以上のNSAIDs を併用投与することで消化管障害のリスクが増加することにも注意する。
*1:ニューキノロン系抗菌薬
人工合成された抗菌薬の一系列。細菌のDNA 複製に必須の酵素(DNA ジャイレースなど)を阻害し殺菌的に作用する。幅広い抗菌スペクトルと強い抗菌力が特徴(代表的な薬剤としてオフロキサシン,レボフロキサシンなど)。
主なNSAIDs 併用薬 |
セレコキシブ |
メロキシカム |
ロキソプロフェン |
イブプロフェン |
フルルビプロフェン |
ジクロフェナク |
主な機序 |
|---|---|---|---|---|---|---|---|
ワルファリン |
↑ | ↑ | ↑ | ↑ | ↑ | ↑ | 肝代謝の変化 |
メトトレキサート |
↑ | ↑ | ↑ | 腎排泄の変化 |
|||
ACE 阻害薬 |
↓ | ↓ | 腎におけるプロスタグランジン合成阻害 |
||||
サイアザイド系利尿薬 |
↓ | ↓ | ↓ | ↓ | ↓ | ↓ | 腎におけるプロスタグランジン合成阻害 |
ループ利尿薬 |
↓ | ↓ | ↓ | ↓ | ↓ | ↓ | 腎におけるプロスタグランジン合成阻害 |
ジゴキシン |
↑ | 腎排泄の変化 |
|||||
スルホニル尿素薬(SU薬) |
△ | ↑ | 腎排泄の変化 |
||||
ニューキノロン系抗菌薬 |
× | 受容体結合の変化 |
|||||
ペメトレキセド |
↑ | ↑ | ↑ | ↑ | ↑ | ↑ | 腎排泄の変化 |
ミソプロストール |
▽ | 吸収の変化 |
↑/↓:併用薬の作用増強/減弱
△/▽:NSAIDs の作用増強
×: ロメフロキサシン,ノルフロキサシン,プルリフロキサシンのみ併用禁忌,他は併用注意
〔各薬剤の添付文書より作成〕
12.オピオイドと食事の影響
オピオイドは一般的に食事の時間に関係なく,定期的に服用することが推奨され ている。一部のオピオイド製剤は,食事(高脂肪食*2 摂取)が吸収に影響(薬物動態学的相互作用)を及ぼす可能性があると報告されている。ピーガード® は,高脂肪食摂取20 分後または軽食摂取30 分前投与では,空腹時投与と比べてAUC およびCmaxが約50%低下,パシーフ® は高脂肪食摂取後ではAUC が約18%減少,カディアン® は食後に服用すると,空腹時に服用した時と比較して最高血中濃度到達時間(maximum drug concentration time;Tmax)が約1.6 時間遅延することもある。その他にオキシコドン速放性製剤(オキノーム®)は,高脂肪食摂取後にAUC が約20%上昇する。食事による影響や製剤の特徴を理解したうえで,患者の症状や生活スタイルにあわせた薬物投与設計が必要である。
また,サプリメントとして摂取されるセイヨウオトギリソウ(セント・ジョーンズ・ワート)は,メサドンの血中濃度を低下させて離脱症状を出現させたとの報告がある。アルコールは,オピオイドの中枢神経抑制作用を増強するため,眠気の増強や覚醒度の低下,場合によっては重篤な呼吸抑制を引き起こすことから,十分な注意が必要である。
(髙瀬久光,細谷 治,赤木 徹,佐野元彦)
*2:高脂肪食
脂肪が多く含まれる食品をとる食事。明確な定義はないが,総摂取エネルギーのうち脂肪が占める割合(脂肪エネルギー比率)がおおよそ30~40%以上とされることが多い。
13.精神依存・身体依存・耐性
オピオイドに関する誤解が疼痛治療の障害となっており,精神依存(psychological dependence),身体依存(physical dependence),耐性(tolerance)の3 つの概念を正しく理解することが重要である。
❶ 定 義
精神依存,身体依存,耐性に関する定義は国際的にも統一されていない。本ガイドラインでは,American Pain Society,American Academy of Pain Medicine,American Society of Addiction Medicine が統一した見解をまとめるために設置したLiaison Committee on Pain and Addiction の勧告を参考に,専門家の合意に基づき,以下の定義を用いる。
1 )精神依存
次のうちいずれか1 つを含む行動によって特徴づけられる一次性の慢性神経生物学的疾患である。その発現と徴候に影響を及ぼす遺伝的,心理・社会的,環境的要素がある。
(Savage らの定義)- ①自己制御できずに薬物を使用する
- ②症状(痛み)がないにもかかわらず強迫的に薬物を使用する
- ③有害な影響があるにもかかわらず持続して使用する
- ④薬物に対する強度の欲求がある
[解 説] これらは,Savage らにより作成された「嗜癖(addiction)」の定義である。日本では,「麻薬及び向精神薬取締法第2 条二十四,二十五」において,「麻薬中毒:麻薬,大麻又はあへんの慢性中毒をいう。」,「麻薬中毒者:麻薬中毒の状態にある者をいう。」と述べられている。ここでの「中毒(麻薬中毒)」という用語は法律上の用語である。医学的に「中毒」とは依存性とは関係なく,大量投与時あるいは慢性的に投与した時に現れる有害事象であり,「麻薬および向精神薬取締法」で述べられている「麻薬中毒」は,「嗜癖(addiction)」に近い概念であると考えられる。また,「がん緩和ケアガイドブック」(日本医師会監修)では「中毒(麻薬中毒)」を以下のように定義しており,これは,Portenoy らの「addiction(嗜癖)」の定義を邦訳したものである。
以下のような特徴をもつ心理的,行動的な症候群と定義する。
かつ/または |
一方,WHO の統計基準に基づき分類された疾病や死因の分類であるICD-10 では「嗜癖(addiction)」は「依存症候群(dependence syndrome)」という用語として,また,精神医学の領域においてICD-10 とならび代表的な診断基準の一つであるDSM-Ⅳでは「物質依存(substance dependence)」という用語で定義されている。
| ある物質あるいはある種の物質使用が,その人にとって以前にはより大きな価値をもっていた他の行動より,はるかに優先するようになる一群の生理的,行動的,認知的現象のことである。依存症候群の中心となる特徴は,精神作用物質(医学的に処方されたものであってもなくても),アルコールあるいはタバコを使用したいという欲望(しばしば強く,時に抵抗できない)である。ある期間物質を離脱したあとに再使用すると,非依存者よりも早くこの症候群の他の特徴が再出現することが明らかにされている。 |
| 臨床的に重大な障害や苦痛を引き起こす物質の不適切な使用に伴って,以下の3 つ(ま たはそれ以上)が,同じ12 カ月の期間内のどこかで起こることによって示される。
|
注:2013 年5 月にDSM-Ⅴが発行されたが,ギャンブルやインターネットなどの物質ではないものが入ったために物質依存という言葉がなくなり,Substance Use and Addictive Disorders(物質使用およびアディクションの障害群)が用いられている。
「中毒(麻薬中毒)」の定義は,学会や団体によって用語,定義がまちまちで統一されていない。本ガイドラインでは,これらのなかで最も簡潔なSavage らの「嗜癖(addiction)」の定義を,「精神依存」という一般的にわかりやすく,かつ医学的な「中毒」と区別できる表現を用いて定義した。また,「中毒(麻薬中毒)」という法律用語は医学的な急性中毒を意味する「中毒」と異なり,理解の混乱を生じさせる原因となるため使用しないこととした。
2 )身体依存
[定 義] 突然の薬物中止,急速な投与量減少,血中濃度低下,および拮抗薬投与によりその薬物に特有な離脱症候群が生じることにより明らかにされる,身体の薬物に対する生理的順応状態である。
[解 説] 身体依存は,オピオイドに限らず長期間薬物に曝露されることによって生じる生体の生理学的な適応状態である。身体依存が生じているかどうかは,薬物を中止した場合に,薬物に特徴的な離脱症候群が生じることで判断する。すなわち,薬物を中止した時に離脱症候がみられれば身体依存が形成されていることを示す。オピオイドの場合,下痢,鼻漏,発汗,身震いをふくむ自律神経症状と,中枢神経症状が離脱症候群として起こる。
身体依存を形成する薬物はオピオイドのみではなく,バルビツール酸,アルコールがある。さらに,ニコチンも弱い身体依存を示す。
身体依存はオピオイドの長期投与を受けるがん患者の多くで認められるが,痛みのためにオピオイドが投与されていれば生体に不利益を生じないこと,精神依存とは異なること,オピオイド以外の薬物でも生じる生理的な順応状態であることを理解する必要がある。
3 )耐 性
[定 義] 初期に投与されていた薬物の用量で得られていた薬理学的効果が時間経過とともに減退し,同じ効果を得るためにより多くの用量が必要になる,身体の薬物に対する生理的順応状態である。
[解 説] 耐性は,オピオイドに限らず長期間薬物に曝露されることによって生じる生体の生理学的な適応状態である。耐性が生じているかどうかは,同じ効果が得られることが見込まれるにもかかわらず,薬物を増量しても同じ効果が認められなくなることで判断する。耐性形成は薬物の薬理作用ごとに異なる。モルヒネの場合,悪心・嘔吐,眠気などには耐性を形成するが,便秘や縮瞳には耐性を形成しない。
オピオイドの場合,痛みの原因となっている腫瘍の増大がないにもかかわらず鎮痛効果が弱くなること,あるいは,腫瘍の増大に伴った痛みに対してオピオイドを増量してもそれに見合った鎮痛効果が得られないことで判断される。
【参考文献】
1) Savage SR, Joranson DE, Covington EC, et al. Definitions related to the medical use of opioids: evolution towards universal agreement. J Pain Symptom Manage 2003;26:655-67
2) 木澤義之,森田達也 編.用語と解説.日本医師会 監.2008 年版がん緩和ケアガイドブック,東京,青海社,2008,p4
3) Portenoy RK. Chronic opioid therapy in nonmalignant pain. J Pain Symptom Manage 1990; 5:S46-62
4) WHO. Technical Report Series, No. 915:2003
5) 中根允文,岡崎裕士,藤原妙子 訳.ICD-10:精神及び行動の障害,東京,医学書院,2003
6) 高橋三郎,大野 裕,染矢俊幸 訳.DSM-Ⅳ-TR:精神疾患の分類と診断の手引,東京,医学書院,2003
❷ 薬理学的基盤
薬理学的研究は,炎症性疼痛モデル動物や神経障害性疼痛モデル動物をがん疼痛の一部を反映したモデルとみなして行われている。
1 )精神依存
基礎研究におけるオピオイドの精神依存の評価には,「条件づけ場所嗜好性試験(conditioned place preference 法;CPP 法)」を用いて,オピオイドにより誘発される報酬効果を定量化している。炎症性ならびに神経障害性疼痛モデルマウスにおけるモルヒネ誘発報酬効果をこのCPP 法に従って精神依存を評価した研究によれば,炎症性疼痛モデル動物におけるモルヒネ誘発報酬効果はほぼ完全に抑制され,また,神経障害性疼痛モデル動物においてもモルヒネの全身投与あるいは脳室内投与によって誘発される報酬効果は全く認められないことが報告されている。さらに,最近より精度の高い精神依存の評価法である薬物の静脈内自己投与法を用い,モルヒネ,フェンタニルなどの精神依存が神経障害性疼痛モデルラットで抑制されることも報告されている。臨床経験上,がん疼痛治療においてオピオイドの精神依存が問題にならないことが知られており,動物試験において同様のことが実証され,さらに詳細な機序も明らかにされている。
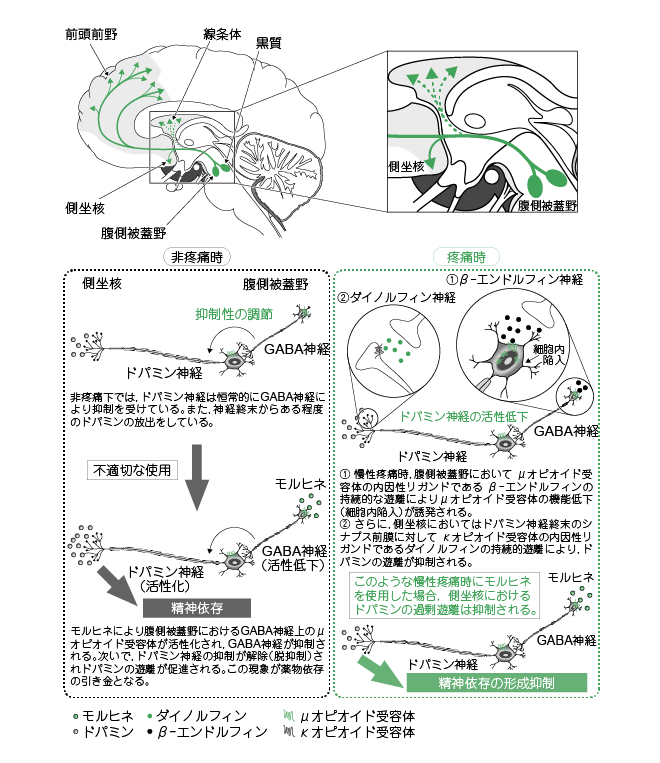
オピオイドの精神依存発現(図3)には,中脳辺縁ドパミン神経系*の活性化が重要な役割を果たしている。事実,非疼痛下では中脳辺縁ドパミン神経系の起始核である腹側被蓋野に投射しているγ-aminobutyric acid(GABA)介在神経上に多く分布しているμオピオイド受容体がモルヒネにより活性化され,抑制性GABA 介在神経が抑制される。その結果,脱抑制機構により中脳辺縁ドパミン神経系は活性化され,投射先である前脳辺縁部の側坐核においてドパミン遊離が促進され,精神依存が形成される。一方,κオピオイド受容体は主に側坐核領域に高密度に分布しており,活性化されると側坐核におけるドパミン遊離を抑制するために嫌悪効果を発現する。
*:中脳辺縁ドパミン神経系
神経伝達物質としてドパミンを利用するドパミン神経系の一つ。脳幹の腹側被蓋野から,脳の辺縁系に軸索終末を投射する。快の情動や薬物依存などの神経機構などに関与。
慢性炎症性疼痛下におけるモルヒネの精神依存の形成抑制はμ,δ,κオピオイド受容体のそれぞれの拮抗薬のなかで,κオピオイド受容体拮抗薬の処置によってのみ消失することから,炎症性疼痛下では内因性κオピオイド神経系の亢進が起きていると考えられる。前述のとおり,モルヒネは側坐核領域でのドパミンの著明な遊離を引き起こして精神依存を誘発するが,慢性炎症性疼痛モデルラットの側坐核におけるモルヒネ誘発ドパミン遊離は,非疼痛下のラットと比較して有意な抑制が認められた。これらの知見から,慢性炎症性疼痛下では,側坐核におけるκオピオイド神経系の亢進により,モルヒネによる中脳辺縁ドパミン神経系の活性化によるドパミン遊離が抑制され,モルヒネの精神依存形成が抑制されるという機序が想定されている。
一方,神経障害性疼痛モデルにおけるモルヒネの精神依存の形成抑制には,κオピオイド神経系が部分的にしか関わっていないことが示されている。神経障害性疼痛では,腹側被蓋野に投射しているμオピオイド受容体の内因性リガンド*であるβ-エンドルフィン含有神経が活性化され,β-エンドルフィンの遊離が持続的に生じるため,抑制性GABA 介在神経上に分布しているμオピオイド受容体の脱感作・機能低下が引き起こされると考えられる。これらの結果から,神経障害性疼痛下では中脳辺縁ドパミン神経系がモルヒネなどのオピオイドで活性化されにくくなり,精神依存の形成が抑制されると想定される(図3)
*:内因性リガンド
受容体や酵素に結合し,生物活性を引き起こす物質(リガンド)のうち,特に体内で産生された物質を指す。
図3 慢性疼痛下におけるオピオイドの精神依存不形成機構
2 )身体依存
炎症性疼痛モデル動物でモルヒネの身体依存を検討した研究では,炎症性疼痛下におけるモルヒネの離脱症候が非疼痛下と比較して,有意に抑制されている。さらに,炎症性疼痛下でも急激な休薬では弱い離脱症候が認められるが,モルヒネの投与量を漸減した場合,非疼痛下では弱い離脱症候を示すものの,炎症性疼痛下では全く離脱症候を示さないことが明らかにされている。
このような炎症性疼痛下での身体依存形成抑制機構に関する検討が行われ,κオピオイド受容体の内因性リガンドであるダイノルフィンはモルヒネ依存動物における離脱症候の発現を抑制すること,さらに,κオピオイド受容体拮抗薬がモルヒネの身体依存形成を増強することが報告されている。したがって,慢性炎症性疼痛下におけるモルヒネの身体依存の形成抑制には内因性κオピオイド神経系の活性化が関与していると考えられる。
3 )耐性(鎮痛耐性)
正常動物に対するオピオイドの慢性投与により鎮痛耐性が形成されることはあまりにも有名な現象である。一方,炎症性疼痛や神経障害性疼痛マウスを用いた検討では,オピオイドの鎮痛効果は反復投与でも正常動物に比べて比較的維持されており,鎮痛耐性は弱いと考えられる。各オピオイドによる鎮痛耐性の形成程度にはある程度の差があるものの,オピオイドの過量投与では明確な鎮痛耐性を形成することから適切な鎮痛用量を選択することが重要である。
(鈴木 勉)
【参考文献】
1) Suzuki T, Kishimoto Y, Misawa M, et al. Role of the kappa-opioid system in the attenuation of the morphine-induced place preference under chronic pain. Life Sci 1999;64:1-7
2) Narita M, Kishimoto Y, Ise Y, et al. Direct evidence for the involvement of the mesolimbic kappa-opioid system in the morphine-induced rewarding effect under an inflammatory pain- like state. Neuropsychopharmacology 2005;30:111-8
3) Petraschka M, Li S, Gilbert TL, et al. The absence of endogenous beta-endorphin selectively blocks phosphorylation and desensitization of mu opioid receptors following partial sciatic nerve ligation. Neuroscience 2007;146:1795-807
4) Martin TJ, Kim SA, Buechler NL, et al. Opioid self-administration in the nerve-injured rat: relevance of antiallodynic effects to drug consumption and effects of intrathecal analgesics. Anesthesiology 2007;106:312-22
❹ 臨 床
精神依存,身体依存,耐性に関する臨床的に重要な点は以下のことである。
1 )精神依存
がん患者の痛みに対してオピオイドを長期間使用しても精神依存はまれである。しかし,物質依存の既往がある患者の場合,非がん疼痛に対する使用の場合を含め,精神依存を疑う行動がみられた場合には,精神医学的な評価を含めて,痛みに対するオピオイド投与の妥当性を再検討する。精神依存に関する専門的知識を有している精神科医などの専門家に相談することが望ましい。
2 )身体依存
身体依存はがん疼痛が存在し,オピオイドが継続投与される限りは問題にならない。臨床上問題となるのは,経口摂取ができなくなり経口投与していたオピオイドが内服できなくなるなど急に中断した場合,誤って投与量を極端に減量した場合,オピオイドスイッチングに伴い大量のオピオイドを一度に他のオピオイドに変更した場合に,離脱症候群を生じ得る。例えば,経口モルヒネ徐放性製剤からフェンタニル貼付剤へスイッチングした場合,一時的な下痢症状を呈することがあるが,これはモルヒネ身体依存に伴った離脱症候群の一つと考えられる。オピオイドの離脱症候群は,投与されていたオピオイドを少量投与することで症状は消失する。離脱症候群の発現予防として,急にオピオイドを中断せず,減量が必要な場合には徐々に減量することが必要である。
3 )耐 性
耐性は,痛みの評価を十分に行い,適切な量のオピオイドを投与していれば問題になることは少ない。予防としては,オピオイドの使用量をいたずらに増量しないようにし,痛みに応じた治療を併用する(NSAIDs,放射線治療,神経ブロック,鎮痛補助薬,非薬物的手段など)ことが重要である。増量に見合う鎮痛効果が認められない場合には,オピオイドスイッチング,オピオイド以外の鎮痛手段などを検討する。
(冨安志郎,鈴木 勉)
2
非オピオイド鎮痛薬
1.非ステロイド性消炎鎮痛薬(NSAIDs)
❶ 薬理学的特徴
NSAIDs はステロイド構造以外の抗炎症作用,解熱作用,鎮痛作用を有する薬物の総称である。
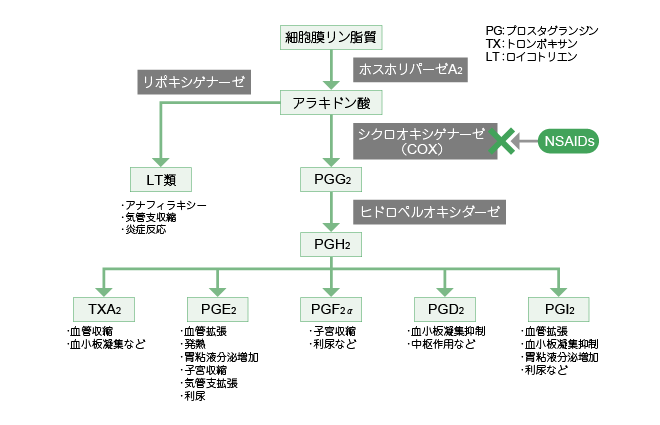
[作用機序] NSAIDs の主な効果は,炎症がある局所におけるプロスタグランジン(prostaglandin;PG)の産生阻害である。組織が損傷されると,ホスホリパーゼA2 により,細胞膜のリン脂質からアラキドン酸が遊離される。遊離されたアラキドン酸はシクロオキシゲナーゼ(cyclooxygenase;COX)やペルオキシダーゼを含むPGH(prostaglandin H)合成酵素複合体の基質となり,PGG2,PGH2へと変換される。さらに各組織に特異的なPG 合成酵素によりPGE2(prostaglandin E2)など種々の化学伝達物質が合成され,損傷組織へ放出される。PG 自体に発痛作用はないが,ブラジキニンなどの発痛物質の疼痛閾値を低下させる。また,局所での血流増加作用や血管透過性の亢進,白血球の浸潤増加など,炎症を増強させる作用を有する。したがって,NSAIDs は遊離されたアラキドン酸からPG を合成する経路の律速酵素であるシクロオキシゲナーゼの働きを阻害することにより抗炎症・鎮痛作用を発揮する(図4)。
また,発熱時には種々のサイトカインの産生が促進され,視床下部にある体温調節中枢におけるPGE2の合成を増加させ,体温を上昇させるように視床下部に働きかける。NSAIDs は発熱時に産生されるPGE2の合成を阻害することで,解熱作用をもたらす。
[作用時間] アスピリンはシクロオキシゲナーゼの活性部位をアセチル化して不可逆的に阻害する。このためアスピリンの作用時間は種々の標的組織でシクロオキシゲナーゼが発現し,置き換わる速度と関係する。他のNSAIDs はシクロオキシゲナーゼの活性中心においてアラキドン酸と可逆的に拮抗して,その働きを阻害するために,作用時間は薬物の血中濃度半減期に依存する。
[シクロオキシゲナーゼアイソザイム選択性] シクロオキシゲナーゼには,COX-1 とCOX-2 の2 つのアイソザイムが存在する。COX-1 は大部分の正常細胞や組織に定常的に発現し,身体機能の維持に関与している。一方,COX-2 は炎症に伴いサイトカインや炎症メディエーターによって誘導されるが,腎臓や脳の特定の領域では定常的に発現している。胃粘膜の上皮細胞ではCOX-1 が定常的に発現しており,細胞保護効果をもつPG の産生に関わっている。国内で利用可能なNSAIDs はいずれも程度の差はあるものの,COX-1 およびCOX-2 のどちらの活性も抑制する。選択的COX-2 阻害薬としてセレコキシブがあり,比較的COX-2 阻害の選択性が高いものにエトドラク,メロキシカムがある。
図4 アラキドン酸の代謝経路
❷ 副作用
NSAIDs の副作用は共通してみられるものと,個々のNSAIDs に特異的にみられるものがある。共通する主な副作用を表10 に示す。
| 部位等 | 症 状 | 考えられる機序の一部 備考 |
|---|---|---|
胃 腸 |
腹痛,悪心,食欲不振,胃びらん・ 潰瘍,胃腸管出血,穿孔,下痢 |
胃粘膜上皮細胞でのCOX-1 の阻害によるPGI2,PGE2などの減少 |
腎 臓 |
水・電解質貯留,高K 血症,浮腫, 間質性腎炎,ネフローゼ症候群 |
腎におけるCOX の阻害によるPG 減少に伴う腎血流量と糸球体濾過速度の減少 |
肝 臓 |
肝機能検査値異常,肝不全 |
ジクロフェナク,スリンダクなど特に注意 |
血小板 |
血小板活性化阻害,出血の危険増加 |
血小板でのCOX-1 の阻害によるTXA2の減少に伴う血小板凝集能の低下 |
不耐(過敏)症 |
血管(運動)神経性鼻炎,血管浮腫,喘息, じんま疹,気管支喘息,潮紅,低血圧,ショック |
COX の阻害に伴うLT 類の合成増加等 |
中枢神経系 |
頭痛,めまい,錯乱,抑うつ,けいれんの閾値低下 |
けいれんの閾値低下:脳内でのGABA の受容体結合阻害 |
皮膚・粘膜 |
皮疹,光過敏症(特にフェニルプロピオン酸系),皮膚粘膜眼症候群,中毒性表皮壊死症 | 光毒性 免疫・アレルギー的反応など |
妊娠時 |
妊娠期間の延長,分娩阻害 胎児の動脈管閉鎖 |
COX の阻害に伴うPGE2,PGF2αの減少 |
1 )胃腸障害
消化性潰瘍形成は,ヘリコバクター・ピロリ感染やアルコールの過剰摂取,コルチコステロイドや抗凝固目的の低用量アスピリン併用などの粘膜損傷因子により危険度が高まる。NSAIDs による胃腸障害には,胃粘膜上皮細胞におけるCOX-1 阻害によって引き起こされる粘膜細胞保護効果をもつPGI2,PGE2などの減少が深く関わっている。選択的COX-2 阻害薬は従来のNSAIDs より胃潰瘍発症の頻度が低いとされている。また経口投与時には,NSAIDs が胃粘膜に直接接触することでの局所刺激も関与している。
胃潰瘍の予防薬として,プロスタグランジン製剤(ミソプロストール),プロトンポンプ阻害薬,高用量のH2受容体拮抗薬などが使用されている。
2 )腎機能障害
うっ血性心不全,腹水を伴う肝硬変,慢性腎疾患,または循環血流量が減少している患者では腎血流量と糸球体濾過速度が減少し急性腎不全を起こすことがある。腎機能障害がある患者や高齢者に投与する際は,十分な注意をする必要がある。
3 )血小板,心血管系障害
活性化した血小板ではCOX-1 の媒介によりトロンボキサンA2(TXA2)が生成され血栓形成を促進する。対照的に内皮細胞ではCOX-2 の媒介によりPGI2が生成され抗血栓作用を示す。
NSAIDs はシクロオキシゲナーゼを阻害し,TXA2の血小板形成を抑制するため血小板機能が障害され,出血傾向が現れることがある。血小板では主にCOX-1 が発現しているため,選択的COX-2 阻害薬では血小板機能障害が軽減される。
心血管障害の発症増加のリスクは,選択的COX-2 阻害薬であるコキシブ系薬剤の大規模臨床試験で明らかとなった。COX-2 を選択的に阻害するため,PGI2生成を阻害するが,TXA2生成には影響を与えず,抗血栓と血栓形成促進の間で不均等を生じ血栓形成に傾くと考えられている。しかし,非選択的なCOX 阻害薬である従来のNSAIDs(アスピリンを除く)においても心血管障害の発症が報告されており,詳細な発生機序は不明である。
4 )アスピリン不耐(過敏)症
アスピリンやその他のNSAIDs に過敏で,血管浮腫,全身性じんま疹,気管支喘息,喉頭浮腫,ショックなどのさまざまな症状を示す場合がある。アスピリン不耐(過敏)症の症状はアナフィラキシーとも類似しているが,免疫反応ではなくシクロオキシゲナーゼの阻害が関わっていると考えられている。
2.アセトアミノフェン
❶ 薬理学的特徴
アセトアミノフェン〔別名(国際一般名):パラセタモール〕はアスピリンと同等の鎮痛,解熱作用をもつ有用な薬物であるが,抗炎症作用は非常に弱いと考えられている。主に中枢に作用して鎮痛作用を発現する。消化管,腎機能,血小板機能に対する影響は少ないと考えられ,これらの障害でNSAIDs が使用しにくい場合にも用いることができる。
❷ 用法・用量
従来,アセトアミノフェンの本邦の添付文書では,がん疼痛への適応はあるものの,成人ではアセトアミノフェン1 回300~500 mg,1 日900~1,500 mg を適宜増減して投与するとなっていた。しかし,欧米およびアジアの一部でがん疼痛に対して使用されるアセトアミノフェンの経口投与量は,1 回650 mg を4 時間毎,または1,000 mg を6 時間毎,1 日最大量は4,000 mg/日であり,本邦でもがん疼痛では2,400~4,000 mg/日程度が妥当な鎮痛量として使用されてきた。
2011 年1 月に本邦のアセトアミノフェンの用量・用法が改訂され,アセトアミノフェンとして1 回300~1,000 mg を経口投与,投与間隔は4~6 時間以上,1 日最大量は4,000 mg/日となった。アセトアミノフェンを含む配合剤との併用にも注意する必要がある。海外では,2002 年からアセトアミノフェンの静注液が使用されてきたが,2013 年より本邦でも使用が可能となった。
❸ 副作用
一般的な投与量では副作用は起こりにくいが,まれに皮膚粘膜眼症候群,皮疹,その他のアレルギー症状,過敏症状,肝機能障害,黄疸などが起こる。また,顆粒球減少症,間質性肺炎,間質性腎炎の報告例がある。最も重篤な急性の副作用は,過剰投与による肝細胞壊死である。成人では,1 回に150~250 mg/kg 以上のアセトアミノフェンを経口投与すると肝細胞壊死が起こる可能性があり,500 mg/kg では高確率で発生すると報告されている。アルコール常用者,栄養状態の悪化,薬物代謝酵素(CYP2E1)を誘導する薬物(イソニアジド等)との併用ではそのリスクが高まる。アセトアミノフェン過剰摂取時の解毒にはアセチルシステインが使用される。
(龍 恵美)
3
鎮痛補助薬
1.鎮痛補助薬の定義
[定 義] 主たる薬理作用には鎮痛作用を有しないが,鎮痛薬と併用することにより鎮痛効果を高め,特定の状況下で鎮痛効果を示す薬物である。
[解 説] 「鎮痛補助薬」の定義には広義のものと狭義のものとがある。
広義のものは,WHO 方式がん疼痛治療法をはじめとして採用されているもので,制吐薬などの副作用対処薬を含む。2000 年に公表した日本緩和医療学会の「Evidenced-Based Medicine に則ったがん疼痛治療ガイドライン」では,鎮痛を目的として使用するものを第1 種鎮痛補助薬,それ以外を第2 種鎮痛補助薬と定義した。
本ガイドラインでは,Lussier らのOxford Textbook of Palliative Medicine の記載を参考に,鎮痛補助薬として上記のように狭義の定義を用いた。
2.鎮痛補助薬の概要
神経障害性疼痛をはじめとするオピオイド抵抗性の痛みに対して,現在,多くの薬剤が鎮痛補助薬として使用されているが,質の高い臨床試験は少なく,適正な使用方法についてはいまだに確立されていない。帯状疱疹後神経痛,糖尿病性末梢神経障害は,対象の痛みの性質が比較的均一と考えられ,これらの非がん性神経障害性疼痛の試験成績をもとに,がんによる神経障害性疼痛に使用されることが多い。痛みの機序に基づき治療法を選択し,NNT*1(number needed to treat)が小さく,NNH*2(number needed to harm)が大きな薬物を選択することが,神経障害性疼痛に対する効果的かつ安全な治療戦略となるが,前述のとおり,十分な臨床試験に基づくデータが少ないうえに,本邦で使用できる薬剤は限られる。また現状においては,神経障害性疼痛に対するプレガバリン以外,そのほとんどが保険適用外の使用となる。
これらをふまえたうえで,参考として表11 に鎮痛補助薬の投与方法の目安を記載した。
*1:NNT(number needed to treat)
1 例の効果を得るためにその治療を何人の患者に用いなければならないかを示す指標。
*2:NNH(number needed to harm)
何人の患者を治療すると1 例の有害症例が出現するかを示す指標。
| 薬剤分類 | 成分名 | 用法・用量 | 備考(主な副作用) | ||
|---|---|---|---|---|---|
抗うつ薬 |
TCA | アミトリプチリン アモキサピン ノルトリプチリン |
開始量: 10 mg/日 PO (就寝前) |
維持量: 10~75 mg/日 PO |
眠気,口渇,便秘,排尿障害,霧視など |
| SNRI | デュロキセチン | 開始量: 20 mg/日 PO (朝食後) |
維持量: 40~60 mg/日 PO |
悪心(開始初期に多い),食欲不振,頭痛,不眠,不安,興奮など | |
| SSRI | パロキセチン | 開始量: 20 mg(高齢者は10 mg)/日 PO |
|||
| フルボキサミン | 開始量:25 mg/日 PO | ||||
抗けいれん薬 |
プレガバリン | 開始量: 50~150 mg/日 PO (就寝前または分2) |
維持量: 300~600 mg/日 PO |
眠気,ふらつき,めまい, 末梢性浮腫など |
|
| ガバペンチン | 開始量: 200 mg/日 PO (就寝前) |
維持量: 2,400 mg/日 PO |
眠気,ふらつき,めまい, 末梢性浮腫など |
||
| バルプロ酸 | 開始量: 200 mg/日 PO (就寝前) |
維持量: 400~1,200 mg/日 PO |
眠気,悪心,肝機能障害, 高アンモニア血症など |
||
| フェニトイン | 維持量:150~300 mg/日 PO(分3) | 眠気,運動失調,悪心,肝障害,皮膚症状など | |||
| クロナゼパム | 開始量: 0.5 mg/日 PO (就寝前) |
維持量: 1~2 mg/日 PO |
ふらつき,眠気,めまい, 運動失調など |
||
抗不整脈薬 |
メキシレチン | 開始量: 150 mg/日 PO(分3) |
維持量: 300 mg/日 PO(分3) |
悪心,食欲不振,腹痛, 胃腸障害など |
|
| リドカイン | 開始量: 5 mg/kg/日 CIV,CSC |
維持量: 5~20 mg/kg/日 CIV,CSC |
不整脈,耳鳴,興奮, けいれん,無感覚など |
||
NMDA 受容体 |
ケタミン | 開始量: 0.5~1 mg/kg/日 CIV,CSC |
維持量: 100~300 mg/日 CIV,CSC |
眠気,ふらつき,めまい,悪夢,悪心,せん妄,けいれん(脳圧亢進)など | |
中枢性筋弛緩薬 |
バクロフェン | 開始量: 10~15 mg/日 PO (分2~3) |
維持量: 15~30 mg/日 PO |
眠気,頭痛,倦怠感, 意識障害など |
|
コルチコ |
ベタメタゾン デキサメタゾン |
①漸減法 開始量:4~8 mg/日(分1~2:夕方以降の投与を避ける) 維持量:0.5~4 mg/日 ②漸増法 開始量:0.5 mg/日 維持量:4 mg/日 |
高血糖,骨粗しょう症, 消化性潰瘍,易感染症など |
||
ベンゾジアゼピ |
ジアゼパム | 2~10 mg/回,1 日3~4 回 | ふらつき,眠気,運動失調 など |
||
Bone-modifying |
ゾレドロン酸 | 4 mg を15 分以上かけてDIV,3~4 週毎 | 顎骨壊死,急性腎不全, うっ血性心不全,発熱,関節痛など |
||
| デノスマブ | 120 mg をSC,4 週に1 回 | 低カルシウム血症,顎骨壊死・顎骨骨髄炎など | |||
その他 |
オクトレオチド | 0.2~0.3 mg/日 CSC またはSC(0.1 mg×3 回) | 注射部位の硬結・発赤・刺激感など | ||
| ブチルスコポラミン | 開始量:10~20 mg/日 CSC,CIV | 心悸亢進,口渇,眼の調節障害など | |||
PO:経口,CIV:持続静注,SC:皮下注,CSC:持続皮下注,DIV:点滴静注
TCA:三環系抗うつ薬,SNRI:セロトニン・ノルアドレナリン再取り込み阻害薬,SSRI:選択的セロトニン再取り込み阻害薬
3.各鎮痛補助薬の特徴
❶ 薬抗うつ薬
[作用機序・特徴] 中枢神経系のセロトニン,ノルアドレナリン再取り込みを阻害し,下行性抑制系を賦活することによって鎮痛効果を発揮する。鎮痛効果の発現は,通常の抗うつ作用が発現するとされている週単位よりも早く,投与開始1 週間以内に効果発現し,かつ,うつ病の治療量よりも低用量で抗うつ作用を示さずに鎮痛効果が認められる。
選択的セロトニン再取り込み阻害剤(selective serotonin reuptake inhibitor; SSRI)より,セロトニンとノルアドレナリンの両方の作用をあわせもつSNRI(serotonin noradrenaline reuptake inhibitor;SNRI)のほうが鎮痛補助薬として有用な可能性が示唆する知見があるが,現在のところ一致した見解は得られていない。
[副作用] アミトリプチリンなどの三環系抗うつ薬では,眠気,抗コリン作用(口内乾燥,便秘,排尿障害,霧視など),起立性低血圧,せん妄がみられる。重篤な副作用としては心毒性があり,鎮痛効果を示す投与量ではまれであるが,用量依存的であり,高齢者や多剤併用の場合にリスクが高まる。
SNRI のデュロキセチン,SSRI のパロキセチン,フルボキサミンなどは,投与開始時に悪心,食欲不振の発現頻度が高く,その他の副作用として頭痛,不眠,興奮などがある。パロキセチンのCYP2D6 阻害作用による相互作用にも注意が必要である。
❷ 抗けいれん薬
[作用機序・特徴] 主な作用機序として,
- 神経細胞膜のNa+チャネルに作用し,Na+チャネルを阻害することにより,神経の興奮を抑制する。
- GABA 受容体に作用し,過剰な神経興奮を抑制する。
- 興奮性神経の前シナプスに存在する電位依存性Ca2+チャネルのα2δサブユニットに結合し,Ca2+流入を抑制し,神経興奮を抑える。
などが考えられる。
さらに,ベンゾジアピン系で抗けいれん薬としても使用されるクロナゼパムは,GABA ニューロンの作用を特異的に増強する。
抗けいれん薬は,薬物相互作用を来す薬剤が多く,多剤併用に注意を要する。プレガバリン,ガバペンチンは肝臓での代謝をほとんど受けないため,薬物相互作用の影響を受けにくいという利点がある。
[副作用] 抗けいれん薬に共通する副作用として眠気,ふらつきがあるが,副作用の発現を抑えるためには低用量から開始することが望ましい。特徴的な副作用としては,以下のものがある。
バルプロ酸では肝機能障害,高アンモニア血症を来すことがあるため,定期的な肝機能検査を行い,意識障害を認めた場合には血中アンモニア値の測定を行う。
カルバマゼピンでは,心刺激伝導の抑制作用があるため,重篤な心障害(第Ⅱ度以上の房室ブロック,高度の徐脈)のある患者は禁忌であるほか,骨髄抑制が認められるため化学療法・放射線治療・全身性骨転移で汎血球減少を来している患者では原則として使用しない。
プレガバリン,ガバペンチンでは,眠気,めまいなどがあり,腎機能低下により排泄が遅延されるため,腎機能により投与量の調節が必要である。
❸ 局所麻酔薬・抗不整脈薬
[作用機序・特徴] リドカイン,メキシレチンは,Vaughan-Williams 抗不整脈薬のクラスⅠb 群に位置づけられており,Na+チャネルを遮断するという電気生理学的な作用機序が考えられている。末梢神経の神経障害性疼痛では,損傷した神経においてNa+チャネルの量,質が変化し,正常ではないNa+チャネルが発現し神経が過敏になることが関係している。全身投与されたリドカインは,正常な神経伝達を遮断せずに,これらのNa+チャネルを遮断し,神経の過敏反応を抑制する。また,C 線維からの刺激により活性化する脊髄後角のニューロンの活動性を抑え,脊髄後根神経節の発火を抑えることにより,過剰な活動電位を抑制する。
メキシレチンは,肝初回通過効果が小さく,腸管からの吸収が良好であり,生体内利用率が約90%と高いために,経口で効果が期待できる。
[副作用] リドカインは,刺激伝導抑制作用と心筋抑制作用を有するため,重篤な刺激伝導障害のある患者には禁忌である。リドカインの心血管系の副作用としては,血圧低下,徐脈などがある。重大な副作用としては,中枢神経系の症状(不安,興奮,耳鳴,振戦,末梢知覚異常など)があり,高濃度では意識消失,全身けいれんを引き起こすこともある。抗不整脈薬としての有効域は,1.5~5.0μg/mL とされ,10μg/mL 以上で副作用が発現しやすくなる。これらの副作用は用量依存的であるが,全身状態の低下したがん患者では少量でも生じることがあるので,十分な観察を行う。また本剤はCYP3A4 で代謝され,活性を有する代謝物の蓄積が神経毒性を引き起こす。
メキシレチンもまた,重篤な刺激伝導障害のある患者には禁忌である。その他の副作用としては,悪心・嘔吐,食欲不振,胃部不快症状などの消化器症状の出現頻度が高い。
❹ NMDA 受容体拮抗薬
[作用機序・特徴] NMDA(N-methyl-D-aspartate)受容体は,グルタミン酸受容体のサブタイプの一つで,中枢性感作*1 やワインドアップ現象*2 の形成など,痛みなどの侵害情報伝達に重要な役割を果たしている(Ⅱ-1-1-3 神経障害性疼痛の項参照)。神経障害性疼痛の発生には,興奮性神経伝達物質であるグルタミン酸が遊離され,NMDA 受容体を活性化することも関与している。オピオイドの鎮痛耐性*3 に拮抗し,鎮痛効果を増強する。
ケタミンは,従来,麻酔薬として使用されてきたが,帯状疱疹後神経痛,幻肢痛を含むさまざまな神経障害性疼痛を緩和する。本邦で入手可能なケタミン製剤は,静注・筋注製剤であり,2007 年から麻薬指定となった。
その他,鎮咳薬のデキストロメトルファン,抗パーキンソン薬・抗A 型インフルエンザウィルス薬のアマンタジン,脳循環・代謝改善薬であるイフェンプロジルなどがこの分類に含まれるが,臨床上の有用性についての知見は限られている。
[副作用] ケタミンは,脳圧を亢進させるため,脳血管障害,高血圧,脳圧亢進症,重症の心代償不全の患者には禁忌である。主な副作用として,眠気,ふらつき,めまいがある。重大な副作用として急性腎不全,呼吸抑制,けいれんなどがあり,特徴的な症状として,幻覚,悪夢などの中枢性作用が知られる。
*1:中枢性感作
興奮状態にある末梢神経からは二次ニューロンに刺激を伝える興奮性アミノ酸のグルタミン酸(Glu)が放出されるが,感作された末梢神経からはGlu に加えてサブスタンスP やニューロキニンA といったタキキニンも放出される。これにより電位依存性Ca2+チャネルからCa2+が放出されるとNMDA 受容体が活性化する。その結果,神経細胞が過敏化し,痛覚過敏やアロディニアが発生する。参照。
*2:ワインドアップ現象
繰り返し痛みの刺激が加わると,痛覚神経終末(脊髄後角部)で伝達物質放出が増加し,最初の痛み情報が次に送られてくる痛み情報を増幅し,次第に痛みが増強する現象。
*3:鎮痛耐性
初期に投与されていた薬物の用量で得られていた鎮痛効果が時間経過とともに減退し,同じ鎮痛効果を得るためにはより多くの用量が必要になること。
❺ 中枢性筋弛緩薬
[作用機序・特徴] バクロフェンは,GABAB受容体*4 の作動薬であり,三叉神経痛,筋痙縮,筋痙性疼痛などに使用される。作用機序としては,シナプス前のカルシウム濃度を低下させ,興奮性アミノ酸の放出を減少させ,後シナプスではカリウムの伝導性を増加させて神経の過分極を起こす。
[副作用] バクロフェンの主な副作用は,めまい,眠気,消化器症状である。中枢神経系に作用するため,重大な副作用として,意識障害,呼吸抑制などがある。腎排泄であるため腎機能低下時に注意が必要であり,また突然の中止により,離脱症候群(幻覚,興奮,けいれんなど)を呈することがあるため,中止に際しては漸減が必要である。
*4:GABAB受容体
中枢神経系ニューロンや星状細胞に発現しているγ-アミノ酪酸(GABA)受容体の一つ。GABAB受容体はG 蛋白共役型として機能する。GABAB受容体を介して作用する薬剤に三環系抗うつ薬などがある。
❻ コルチコステロイド
[作用機序・特徴] 骨転移痛,腫瘍による神経圧迫,関節痛,頭蓋内圧亢進,管腔臓器の閉塞などによる痛みに使用される。作用機序は明確ではないが,痛みを感知する部位の浮腫の軽減,コルチコステロイド反応性の腫瘍の縮小,侵害受容器の活動性低下(プロスタグランジン,ロイコトリエンを主とする炎症物質の軽減)などとされる。
鎮痛補助薬としては,作用時間が長く,電解質作用*1 が比較的弱いベタメタゾン,デキサメタゾンが広く使用される。プレドニゾロンを代替薬として使用することもある。
[副作用] 主な副作用として,口腔カンジダ症,高血糖,消化性潰瘍,易感染症,満月様顔貌,骨粗しょう症,精神神経症状(せん妄や抑うつ)などがある。投与が長期に及ぶに従い,副作用の頻度も高くなるため,高齢者や合併症を有するハイリスク患者の場合,生命予後を含めて投与開始時期についての十分な検討が必要である。
*1:電解質作用
電解質のバランスを調整する作用。ステロイドは血中のNa を増加させ,K を減少させる作用がある。Na の増加は血圧の上昇,K の減少は脱力感や心不全などを引き起こすことがある。作用の強弱はステロイドの種類により異なる。
❼ ベンゾジアゼピン系抗不安薬
[作用機序・特徴] ベンゾジアゼピン系抗不安薬の作用機序としては,大脳辺縁系,視床,視床下部などに作用し鎮静作用をもたらすとされている。この際に,特異的なベンゾジアゼピン受容体(GABAA受容体*2-Cl-チャネル複合体)に作用し,抑制性神経伝達物質であるGABAAの親和性を高め,Cl-チャネルの開口により過分極を起こし,神経膜の興奮性が抑制される。また,脊髄反射抑制により,筋の過緊張を緩和するとされている。ジアゼパムは,筋痙縮の痛みに使用される。
[副作用] ジアゼパムの主な副作用は,眠気,ふらつき,筋弛緩作用である。特に高齢者に対して,ジアゼパムのような長時間作用型薬を使用する場合は,作用が遷延することがあるので,少量から開始し,十分な観察が必要である。
*2:GABAA受容体
γ-アミノ酪酸(GABA)受容体の一つ。GABAA受容体はCl-チャネル型として機能する。ベンゾジアゼピン系薬剤などはGABAB受容体を介して作用し,鎮静,抗けいれん,抗不安などの作用をもつ。
❽ ビスホスホネート,デノスマブなどのbone-modifying agents(BMA)
[作用機序・特徴] 骨転移痛に使用されるビスホスホネート製剤の基本骨格は,無機のピロリン酸塩の誘導体であり,破骨細胞の活動を抑制し,骨吸収を阻害することにより鎮痛効果を得る。効果は用量依存性である。
デノスマブは,RANKL(receptor activator of nuclear factor-kappa B ligand)と結合し,破骨細胞およびその前駆細胞膜上に発現するRANK へのRANKL の結合を特異的に阻害する分子標的薬(ヒト型抗RANKL モノクローナル抗体)である。RANKL 経路を介した破骨細胞の形成,活性,生存を抑制し,骨破壊に起因する病的骨折などの骨関連事象(skeletal related event;SRE)の発現を抑制するとされ,鎮痛補助薬に分類するか否かは議論の余地があるが,骨痛改善に関与するという意味で補足的に付記する。
[副作用] ビスホスホネートの主な副作用は,悪心,めまい,発熱,急性腎不全などであるが,重篤な副作用として顎骨壊死・顎骨骨髄炎が出現することがある。報告された症例のほとんどが抜歯などの歯科処置や局所感染に関連して発現しており,悪性腫瘍,化学療法,コルチコステロイド治療,放射線治療,口腔内の不衛生,歯科処置の既往歴が要因として挙げられる。必要に応じて適切な歯科検査を行い,本剤投与中は,侵襲的な歯科処置はできる限り避けること,患者に十分な説明を行い,異常が認められた場合には,直ちに歯科・口腔外科を受診するよう注意することが必要である。また,急速点滴により腎不全が出現することがあるため,投与速度にも注意し,投与開始前に腎機能検査を実施し,腎機能による投与量を調節する。
デノスマブの顎骨壊死・顎骨骨髄炎などは,ビスホスホネート製剤と同様であるが,最も注意すべきは重篤な低カルシウム血症の出現である。死亡例に至った症例が報告されたことより頻回に血液検査を行い,血清補正カルシウム値が高値でない限り,カルシウムおよびビタミンD の経口補充のもとに投与するよう,警告措置となっている。
❾ その他
消化管閉塞による痛みに対するオクトレオチド,ブチルスコポラミン臭化物など,特定の痛みに使用する上記以外の薬剤についてはⅢ章推奨の本文を,作用機序・特徴については他項を参照されたい。
(久原 幸)
【文 献】
1) Finnerup NB, Otto M, McQuay HJ, et al. Algorithm for neuropathic pain treatment:an evidencebased proposal. Pain 2005;118:289-305
2) Wiffen PJ, Collins S, McQuay HJ, et al. Anticonvulsant drugs for acute and chronic pain. Cochrane Database Syst Rev 2005;Issue 3
3) Saarto T, Wiffen PJ. Antidepressants for neuropathic pain. Cochrane Database Syst Rev 2007;Issue 4
4) Bell RF, Eccleston C, Kalso E. Ketamine as an adjuvant to opioids for cancer pain. Cochrane Database Syst Rev 2003;Issue 1
5) Challapalli V, Tremont-Lukats IW, McNicol ED, et al. Systemic administration of local anesthetic agents to relieve neuropathic pain. Cochrane Database Syst Rev 2005;Issue 4
6) Wong R, Wiffen PJ. Bisphosphonates for the relief of pain secondary to bone metastasis. Cochrane Database Syst Rev 2002;Issue 2
7) Eisenberg E, McNicol E, Carr DB. Opioids for neuropathic pain. Cochrane Database Syst Rev 2006;Issue 3
8) Wiffen PJ, McQuay HJ, Edwards JE, et al. Gabapentin for acute and chronic pain. Cochrane Database Syst Rev 2005;Isuue 3
【参考文献】
9) Lussier D, Portenoy RK. Adjuvant analgesics in pain management. Doyle D, Hanks GWC, Cherny NI, Calman K eds. Oxford Textbook of Palliative Medicine. 3rd ed, Oxford University Press, 2003, p349